Envie sua pergunta

Posts

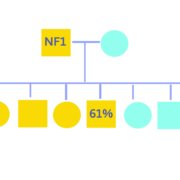
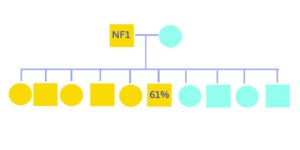
Um novo estudo (enviado pela gentileza da Dra. Eugênia Valadares) sugere que a chance de transmitir a neurofibromatose tipo 1 para filhas e filhos pode ser de cerca de 60%, ou seja, maior do que os clássicos 50% ensinados há décadas (ver aqui o artigo completo em inglês).

O que a genética básica diz é que quem tem NF1 tem 50% de chance de passar a condição para cada filho, seja menino ou menina, porque basta herdar uma cópia alterada do gene NF1 (variante patogênica). É a famoso “cara ou coroa” genético a cada gravidez.

Este novo estudo analisou 322 famílias com NF1, somando 701 filhos de pais ou mães afetados. O resultado surpreendeu: 61,1% dos filhos acabaram diagnosticados com NF1 — bem acima dos 50% esperados, com significância estatística muito forte (para quem entende estatística, p=0,000000005).

O desvio para mais apareceu tanto quando era a mãe com NF1 (62,8%) quanto para o pai com NF1 (58,5%), ou seja, não é uma questão de sexo do filho nem do pai ou mãe transmissores. Parece ser um fenômeno complexo na própria transmissão do gene (ver hipótese ao final).

O que isso importa na prática?

– Aconselhamento genético: o cálculo de risco de 50% para cada gravidez, usado há décadas, pode precisar ser revisto para refletir um risco real possivelmente mais próximo de 60%.

– Planejamento familiar e diagnóstico pré-natal: casais com NF1 que buscam diagnóstico pré-implantacional ou pré-natal podem precisar de orientação atualizada sobre a chance real de recorrência.

– O achado não altera outros pontos bem estabelecidos: filhos de pais não afetados continuam com risco baixo (cerca de 1% ou menos) de ter um filho com NF1 por mutação espontânea, exceto em casos raros de mosaicismo germinativo.

O que pode mudar no aconselhamento

  • Risco de recorrência mais preocupante: ao orientar casais em que um dos parceiros tem NF1, é preciso mencionar este estudo recente que observou taxas de transmissão acima de 50% (62,8% quando a mãe é a portadora, 58,5% quando é o pai).
  • Sem diferença por sexo do transmissor: a maior transmissão da NF1 apareceu tanto na transmissão materna quanto na paterna, então não há indicação de ajustar o aconselhamento de forma diferente conforme o pai ou a mãe seja o portador.
  • Mecanismo proposto, não confirmado: a hipótese de seleção clonal de células germinativas NF1-nulas ainda precisa de validação funcional; os próprios autores enquadraram o achado como hipótese para a prática clínica, não como mudança definitiva de protocolo.

O que permanece inalterado

  • Casos novos numa família (de novo): o risco de ter outra criança com NF1 para pais clinicamente sem NF1, mas que tiveram um filho com NF1, continua baixo, cerca de 1% ou menos, pela possibilidade de mosaicismo germinativo — esse dado não foi alterado pelo novo estudo.
  • Diagnóstico pré-natal e pré-implantacional: é necessária a identificação prévia da variante patogênica específica no indivíduo afetado, seja por biópsia de vilo corial, amniocentese ou teste genético pré-implantacional; o ultrassom geralmente é informativo, pois a maioria dos achados fetais não é específico de NF1.
  • Variantes paternas e risco de novo adicional: outro estudo (ver aqui) mostrou que descendentes de homens com NF1 podem ter risco aumentado de variantes patogênicas de novo adicionais (co-ocorrência de duas variantes germinativas distintas em 1:39 famílias, 60 vezes a frequência específica), o que também pode ter implicações para aconselhamento em famílias com NF1 paterna.

Na prática clínica

  • Discussão com a família: ao abordar o risco de recorrência, dizer que a chance de 50% é uma aproximação histórica e que os novos dados apontam para uma transmissão possivelmente maior, sem ainda alterar o valor usado formalmente nas diretrizes vigentes.
  • Testagem molecular: a identificação da variante patogênica na família continua sendo pré-requisito necessário para qualquer teste pré-natal ou pré-implantacional, independentemente da taxa de transmissão observada.
  • Acompanhamento: o aconselhamento psicológico reprodutivo deve continuar incluindo a discussão sobre:
    • a penetrância quase completa (~100%), ou seja, praticamente todas as pessoas com uma variante patogênica apresentam a NF1;
    • a expressividade variável da doença, ou seja, manifestações clínicas e complicações diferentes e imprevisíveis em pessoas diferentes;
    • a gravidade imprevisível mesmo quando a variante é conhecida.


Hipótese científica para a maior chance de transmissão da NF1 em pais afetados

A hipótese dos autores é que dentro do próprio embrião (com NF1 herdada ou nova variante) ainda em formação no útero, as células que perdem a função do gene NF1 (chamadas NF nulas) podem ter uma vantagem de crescimento nas primeiras fases da formação das células germinativas (óvulos e espermatozoides). Isso faria com que, ao longo do tempo, uma fração maior dos óvulos ou espermatozoides carregasse a variante do gene alterada — um mecanismo chamado de distorção na razão de transmissão, nunca antes demonstrado na NF1.

A Figura abaixo ilustra o mecanismo (ver texto completo no artigo).
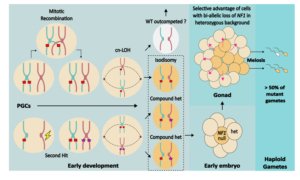
 

Modelo proposto para a TRD observada na NF1 familiar. Neste modelo, um evento estocástico que ocorre durante a embriogênese inicial na linhagem germinativa em desenvolvimento de um indivíduo heterozigoto para NF1 resulta na inativação bialélica de NF1 em uma célula germinativa primordial (linhagem CGP). Isso pode ocorrer por meio de recombinação mitótica entre cromátides irmãs, levando à perda de heterozigosidade com número de cópias neutro (cnLOH) (acima) ou por meio da aquisição de uma segunda mutação (ou seja, variante pontual ou deleção) que afeta o alelo NF1 selvagem (raio amarelo), resultando em heterozigosidade composta (abaixo). A perda bialélica de NF1 confere uma vantagem seletiva às CGPs NF1 -nulas em relação às suas contrapartes heterozigotas, levando à expansão clonal dentro da gônada em desenvolvimento (direita). A gametogênese gera uma proporção maior do que a esperada de gametas haploides mutantes para NF1 (>50%), impulsionada pelo aumento da representação de células germinativas nulas para NF1 (oogônias ou espermatogônias). Para explicar a TRD pronunciada e independente do sexo observada, tais eventos precisariam ocorrer no início da embriogênese — antes da determinação do sexo gonadal (aproximadamente 6 semanas de desenvolvimento em humanos) e em um estágio em que a população de células embrionárias permanece pequena. Este modelo é análogo aos mecanismos subjacentes à tumorigênese associada a NF1, na qual células nulas para NF1 surgem por meio de cnLOH (em pontos quentes de recombinação mitótica), deleção do alelo selvagem ou após a aquisição de uma nova variante no segundo alelo NF1 (segundo evento). 6 , 34 , 35 A caixa vermelha e a estrela roxa denotam alterações patogênicas distintas no lócus NF1 (deleção versus mutação pontual). A cor da célula indica o genótipo NF1 : branco, selvagem; Amarelo, heterozigoto; laranja, NF1 nulo. cnLOH, perda de heterozigosidade com número de cópias neutro; NF1, neurofibromatose tipo 1; PGC, célula germinativa primordial; TRD, distorção da razão de transmissão.

Este estudo foi dedicado em memória do nosso querido Dr. Vincent Riccardi, pioneiro das NF e inspirador de tantas pessoas dedicadas às neurofibromatoses como nosso Centro de Referência.


Estamos à disposição para esclarecimentos. Basta enviar sua pergunta em nossa caixa de perguntas ao lado.


Texto elaborado com auxílio da OpenEvidence

“Tenho uma irmã com NF1, presença de muitos neurofibromas e dificuldade na aprendizagem. Nossos pais não apresentam nenhuma característica da NF. Nossa mãe relatou ter um primo que disse ter nódulos subcutâneos. Tenho 34 anos e gostaria de saber se é possível avaliar a probabilidade de eu ter filhos com NF. Tenho adiado ser mãe por medo da NF”. TP, de local não informado.

Cara T, obrigado pela pergunta que, provavelmente, interessa a muitas famílias.

Primeiro, devo lembrar que seria necessário um exame médico com uma pessoa experiente em neurofibromatoses para afastar quaisquer sinais discretos de NF1 em você. Bastaria ter apenas mais um dos critérios diagnósticos (ver abaixo), além de um parente de primeiro grau (sua irmã) para você completar seu próprio diagnóstico de NF1.

No entanto, se você não tem manchas café com leite, nem neurofibromas, nem efélides, nem Nódulos de Lisch, nem glioma óptico, nem displasia ósseas (aquelas típicas da tíbia e da asa menor do esfenoide), então você corre o mesmo risco de ter uma criança com NF1 do que qualquer pessoa que não tenha uma irmã com NF1, ou seja, sua chance é de uma em 3000.

Quanto à sua irmã, estamos à disposição pelo SUS em nosso ambulatório no Centro de Referência em Neurofibromatoses do Hospital das Clínicas da Universidade Federal de Minas Gerais. Basta ligar para 31 3409 9560 (de terça à sexta, de 7 às 10 horas).

Quanto ao seu primo, também precisaria ser examinado clinicamente para esclarecer a origem dos nódulos subcutâneos, se são neurofibromas ou não.

Sobre sua dúvida se deve fazer exames para avaliar a probabilidade de ter filhos com NF1, geralmente o exame clínico com alguém experiente em NF é suficiente. Eventualmente, depois desse exame clínico pode ser necessária a análise do seu DNA, mas esta é uma situação muito rara.

Esta análise que fiz acima não depende do sexo dos parentes, pois as neurofibromatoses são doenças genéticas não relacionadas ao sexo das pessoas. Ou seja, se você não tem NF, mesmo que seu parente de primeiro grau fosse um irmão, ou ao contrário, você fosse um homem e a pessoa com NF1 fosse sua irmã, a probabilidade de seu filho (ou filha) nascer com NF seria a mesma do restante da população: uma em três mil.

Continuando a resposta para IT, de Portugal.
Para compreendermos as chances de uma pessoa herdar a NF1 ou a NF2, é preciso lembrar que há duas formas destas doenças: a forma completa e a forma segmentar (ou parcial).
Na forma completa, a mutação defeituosa já estava presente no espermatozoide ou no óvulo quando a criança foi gerada, assim, todas as células do seu corpo carregam a mutação, incluindo seus testículos ou seu ovário. Por causa disto, nesta pessoa com a forma completa a metade dos seus espermatozoides (ou óvulos) carregam a mutação e como consequência a chance de transmitir a doença para um (a) filho (a) é de 50%, ou seja, como jogar uma moeda para cima e sair cara ou coroa em cada gestação.
Na forma segmentar, a mutação defeituosa ocorre somente depois que o óvulo foi fecundado e por isso apenas uma parte das células da nova criança carregam a mutação. Como consequência, em algumas partes do corpo a doença se manifesta e noutras não. Por exemplo, a mutação pode estar presente de um dos lados da cabeça e não no restante do corpo; pode estar num dos ovários (ou testículo) e não no outro. Assim, a chance de transmissão da doença vai depender se a mutação defeituosa está presente ou não nos ovários (ou testículos).
Na imensa maioria dos casos, de NF1 as pessoas têm a forma completa e são raros os casos de forma segmentar. No entanto, na NF2, a forma segmentar é menos rara. Por isso, as chances de transmissão da doença são diferentes entre a NF1 e a NF2.
Enquanto na NF1 a chance de transmissão é praticamente de 50% em cada gestação, na NF2 a herança depende da possibilidade do futuro pai ou mãe serem pessoas com a forma parcial, a qual pode ou não acometer os seus testículos (ou ovários).
Uma maneira de avaliar esta possibilidade de uma pessoa ter a forma completa ou a forma segmentar da NF2 é sabermos a idade na qual a pessoa apresentou os tumores no nervo vestibular e se os tumores são ou não dos dois lados do cérebro.
O quadro abaixo, que adaptei de um capítulo de livro escrito pelo Dr. Gareth Evans, um dos líderes do grupo de NF de Manchester, na Inglaterra, nos ajuda a entender estas chances de transmissão da NF2 antes da realização do teste genético.
Idade da pessoa com NF2 no momento do diagnóstico
Tumores vestibulares (Schwannomas)
Risco de transmitir a NF2 para um filho ou uma filha
Menos de 20 anos
Bilaterais
45%
Unilateral
33%
20-29 anos
Bilaterais
36%
Unilateral
19%
30-39 anos
Bilaterais
28%
Unilateral
12%
Mais de 40 anos
Bilaterais
22%
Unilateral
10%
Portanto, cara IT, considerando que seu irmão herdou a NF2 de sua mãe e que ela apresenta complicações importantes (perda da audição e da visão, assim como dificuldade para engolir alimentos), podemos supor que ela deva ter a forma completa da NF2. Neste caso, sua chance de ter herdado a NF2 seria próxima de 50% e, por isso, você deve realizar exames complementares (ressonância magnética do encéfalo em busca dos tumores do nervo vestibular e avaliação oftalmológica para verificar a presença de catarata subcapsular e membrana epirretiniana). Se forem negativos estes exames, creio que o teste genético pode ser realizado para aumentar sua segurança de que não tem a NF2.
Para não ficarmos com excesso de informações, noutro dia comentarei sobre os testes genéticos e sobre a transmissão na Schwannomatose.


Continuo hoje a resposta para a I.T., de Portugal, que tem parentes de primeiro grau (mãe e irmão) com NF2.
Compreendo que, além da preocupação com sua mãe e seu irmão, você gostaria de saber se também carrega em seus genes a mutação para a doença e se pode transmitir o gene com defeito para seu (sua) filho (a).
Sua descrição do quadro clínico de seus parentes é compatível com neurofibromatose do tipo 2 (NF2), mas, como sempre lembro aqui, é preciso um exame pessoal de um profissional para termos certeza do diagnóstico. Sendo, de fato, a NF2, talvez seja útil a você e a outras pessoas que nos leem, saber como a doença se transmite quando um dos pais apresenta a mutação, como é o caso de sua mãe.
Aliás, aproveito aqui para comentar como as neurofibromatoses de um modo geral são transmitidas de um dos pais para seus (suas) filhos (as).
Ambos os tipos, a NF1 e a NF2 são doenças autossômicas, quer dizer, como as mutações responsáveis estão localizadas em genes dos cromossomos 17 (NF1) ou no 22 (NF2), a doença independe do sexo da pessoa, ocorrendo com a mesma frequência em homens e mulheres (por exemplo, sua mãe e seu irmão), embora a gravidade das manifestações na NF1 possa ser diferente entre os sexos.
A NF1 e a NF2 também são dominantes, ou seja, basta a pessoa ter herdado a mutação de um dos pais (em uma das metades do cromossomo 17 ou do 22, portanto) para a doença se manifestar. Seu irmão, por exemplo, deve ter sido originado de um óvulo de sua mãe que continha a mutação, o que causou a doença dele, ainda que o espermatozoide de seu pai tenha sido sadio.
Além disso, a NF1 e a NF2 apresentam a penetrância completa, ou seja, quando a pessoa é formada com a mutação a doença vai se manifestar obrigatoriamente em algum momento de sua vida. Na NF1, os sinais estão presentes desde a infância (muitas vezes desde o nascimento). Já na NF2, os sintomas e sinais costumam surgir a partir da segunda década de vida e parecem ser um pouco mais graves quando são herdados (como seu irmão) do que quando são uma mutação nova.
O que acabei de dizer tem uma grande importância prática, como no seu caso, pois quando a pessoa tem um dos pais com uma das neurofibromatoses, mas ela mesma não tiver sinais da doença (na infância na NF1 ou depois dos 20 anos na NF2) significa que ela não provavelmente não possui a doença e não transmitirá a neurofibromatose para seus filhos. Ou seja, as NF não “saltam” gerações.
E qual é a chance de uma pessoa herdar a NF1 ou a NF2 de um de seus pais?
Para não ficarmos com excesso de informações, continuarei esta resposta amanhã.
Política de Privacidade

Este site usa cookies para que possamos fornecer a melhor experiência de usuário possível. As informações de cookies são armazenadas em seu navegador e executam funções como reconhecê-lo quando você retorna ao nosso site e ajudar nossa equipe a entender quais seções do site você considera mais interessantes e úteis.