Envie sua pergunta

Posts


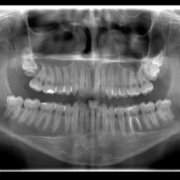
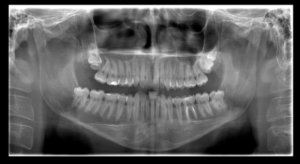
Pergunta de PAVP de Minas Gerais: “Tenho NF1, sou estudante de odontologia e realizei uma radiografia panorâmica da minha arcada dentária, onde foram percebidos alguns dentes extranumerários, além da diferença da tábua óssea na região de mandíbula. Gostaria de saber se esta diferença radiográfica na mandíbula pode ter relação com a neurofibromatose. Encaminho a radiografia panorâmica e o laudo. Desde já agradeço!”


Caro P., obrigado pela sua pergunta e pela radiografia (figura acima – laudo no final).

Sim, a neurofibromatose tipo 1 (NF1) produz diversas alterações dentárias, doa maxilares e faciais, resultantes tanto da presença de neurofibromas nos tecidos orais quanto de alterações ósseas e de desenvolvimento associadas à mutação do gene NF1. Veja abaixo um breve resumo destas alterações.

Alterações na arcada dentária e oclusão

– Dentes inclusos/impactados e supranumerários: estudos finlandeses mostram risco aumentado de dentes embutidos e impactados e de distúrbios do desenvolvimento/erupção dentária em comparação com pessoas sem NF1 [1][2].

– Anomalias dentofaciais e de relação da arcada dentária: risco elevado de anomalias da relação entre as arcadas e da relação maxilo-mandibular [1][2].

– Espaçamento dentário aumentado: associado a alargamento do processo alveolar [1].

– Alterações morfológicas dentárias: mudanças na forma e estrutura dos dentes já foram descritas [1].

– Dentes ausentes ou mal posicionados: relatados em associação a neurofibromas gengivais que dificultam a erupção normal [3].

Alterações ósseas maxilares e mandibulares

– Alargamento do forame mandibular, aumento das dimensões do processo coronoide e da incisura sigmoide, e entalhe da borda posterior da mandíbula [1][4].

– Tumores (neurofibromas plexiformes) podem acometer diretamente maxila e mandíbula, por vezes com transformação maligna [1][2].

Alterações gengivais e periodontais

– Neurofibromas gengivais ou orais que hipertrofiam o tecido e dificultam a higiene oral, favorecendo periodontite e gengivite [1][3][5].

– Um estudo mostrou maior prevalência de periodontite, gengivite e redução do fluxo salivar em pacientes NF1 mesmo sem tumores orais visíveis, mais evidentes após os 20 anos) [5].

Cárie dentária: a associação com NF1 permanece controversa — alguns estudos mostram maior prevalência, mas a relação causal não está bem estabelecida [1][5].

Alterações de mucosa/língua: embora não sejam estritamente “dentárias”, mais de 70% dos pacientes apresentam neurofibromas intraorais e aumento das papilas fungiformes, achados frequentemente associados às alterações dentárias e que reforçam a necessidade de avaliação odontológica regular [4][3].
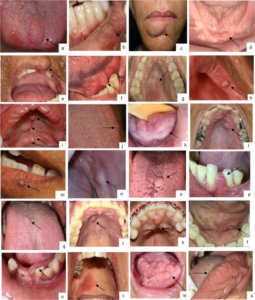
 

Figura 1 –  Apresentação clínica de neurofibromas orais suspeitos e histopatologicamente confirmados em participantes NF1. (a) Nódulo no ápice da língua; (b) Pápula na mucosa labial inferior; (c) Nódulo no lábio inferior, lado direito; (d) Pápula na crista alveolar anteroinferior; (e) Nódulo no lábio superior, lado esquerdo; (f) Nódulo no assoalho da boca, lado esquerdo; (g) Nódulo na mucosa do palato duro; (h) Pápula na semimucosa do lábio superior, lado esquerdo; (i) Quatro nódulos na mucosa do lábio palato duro e mole; (j) Pápula no dorso da língua; (k) Nódulo difuso no fundo da boca; (l) Nódulo na mucosa do palato duro, lado esquerdo; (m)* Pápula na semimucosa do lábio inferior, lado esquerdo; (n)* Nódulo na mucosa bucal, lado esquerdo; (o)* Nódulo no dorso da língua; (p)* Nódulo na gengiva interdental, lado esquerdo; (q) Pápula no dorso da língua; (r) Nódulo na mucosa do palato duro, lado direito; (s) Nódulo na papila incisiva; (t) Inchaço difuso no assoalho da boca, lado esquerdo; (u)* Inchaço difuso na gengiva livre e anexada; (v)* Mácula eritematosa na mucosa do palato duro e mole, lado direito; (w) Hemimacroglossia, lado direito; (x) Hemimacroglossia, lado esquerdo. *Indica que as lesões foram confirmadas por meio de exame histopatológico.

Diante desses achados, recomenda-se avaliação odontológica e radiográfica regular em pessoas com NF1, com atenção à detecção precoce de dentes impactados, distúrbios de erupção e malformações maxilares e mandibulares, visando prevenir defeitos oclusais e preservar a saúde periodontal [2][3].

Laudo

Laudo da imagem radiográfica da arcada dentária de PAVP: Dente 18 retido e impactado no sentido mesial; dois dentes extranumerários nas regiões de túber da maxila, próximos aos dentes 18 e 28;; dente 28 retido; dentes 38 e 48 parcialmente retidos; avaliar a relação dos ápices com o canal mandibular; imagem compatível com restauração dos dentes 16 e 46;  dente 36: intervenção endodôntica e restauração; desgaste incisal nos dentes 32, 31, 41 e 42; imagem radiopaca no interior dos seios maxilares direito e esquerdo, sugestiva de retenção de muco;  regiões do corpo da mandíbula dos lados direito e esquerdo menos corticalizadas (osso tipo IV?). Sugere-se correlação clínica, acompanhamento radiográfico e tomografia das regiões para visualização exata da localização e relação com os dentes e estruturas vizinhas


Referências

  1. Oral Manifestations in Patients With Neurofibromatosis Type-1: A Comprehensive Literature Review. Javed F, Ramalingam S, Ahmed HB, et al. Critical Reviews in Oncology/Hematology. 2014;91(2):123-9. doi:10.1016/j.critrevonc.2014.02.007.
  2. Dentofacial Malocclusion in Neurofibromatosis 1 in Finland. Reinhold V, Valtanen M, Auranen K, et al. American Journal of Medical Genetics. Part A. 2025;197(9):e64110. doi:10.1002/ajmg.a.64110.
  3. Genetic and developmental disorders of the oral mucosa: Epidemiology; molecular mechanisms; diagnostic criteria; management. Pinna R, Cocco F, Campus G, et al. Periodontology 2000. 2019;80(1):12-27. doi:10.1111/prd.12261.
  4. Pediatric Oral Medicine. Catherine Hong, BDS, Christel Haberland. Chapter 25.
  5. Age-Dependent Oral Manifestations of Neurofibromatosis Type 1: A Case-Control Study. Thota E, Veeravalli JJ, Manchala SK, et al. Orphanet Journal of Rare Diseases. 2022;17(1):93. doi:10.1186/s13023-022-02223-x.
  6. Prevalence of Oral Alterations and Correlation Between Oral and Cutaneous Neurofibromas in Neurofibromatosis Type 1: A Retrospective Case–Control Study. de Pinho Montovani P, da Costa GPWM, Rozza-de-Menezes RE, Cunha KS. Journal of Oral Pathology & Medicine : Official Publication of the International Association of Oral Pathologists and the American Academy of Oral Pathology. 2026;55(1):155-160. doi:10.1111/jop.70056.

Resposta elaborada com auxílio da OpenEvidence
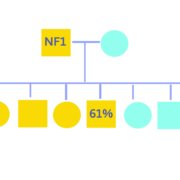
 

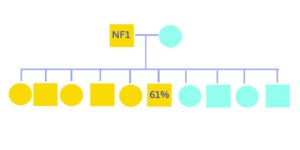
Um novo estudo (enviado pela gentileza da Dra. Eugênia Valadares) sugere que a chance de transmitir a neurofibromatose tipo 1 para filhas e filhos pode ser de cerca de 60%, ou seja, maior do que os clássicos 50% ensinados há décadas (ver aqui o artigo completo em inglês).

O que a genética básica diz é que quem tem NF1 tem 50% de chance de passar a condição para cada filho, seja menino ou menina, porque basta herdar uma cópia alterada do gene NF1 (variante patogênica). É a famoso “cara ou coroa” genético a cada gravidez.

Este novo estudo analisou 322 famílias com NF1, somando 701 filhos de pais ou mães afetados. O resultado surpreendeu: 61,1% dos filhos acabaram diagnosticados com NF1 — bem acima dos 50% esperados, com significância estatística muito forte (para quem entende estatística, p=0,000000005).

O desvio para mais apareceu tanto quando era a mãe com NF1 (62,8%) quanto para o pai com NF1 (58,5%), ou seja, não é uma questão de sexo do filho nem do pai ou mãe transmissores. Parece ser um fenômeno complexo na própria transmissão do gene (ver hipótese ao final).

O que isso importa na prática?

– Aconselhamento genético: o cálculo de risco de 50% para cada gravidez, usado há décadas, pode precisar ser revisto para refletir um risco real possivelmente mais próximo de 60%.

– Planejamento familiar e diagnóstico pré-natal: casais com NF1 que buscam diagnóstico pré-implantacional ou pré-natal podem precisar de orientação atualizada sobre a chance real de recorrência.

– O achado não altera outros pontos bem estabelecidos: filhos de pais não afetados continuam com risco baixo (cerca de 1% ou menos) de ter um filho com NF1 por mutação espontânea, exceto em casos raros de mosaicismo germinativo.

O que pode mudar no aconselhamento

  • Risco de recorrência mais preocupante: ao orientar casais em que um dos parceiros tem NF1, é preciso mencionar este estudo recente que observou taxas de transmissão acima de 50% (62,8% quando a mãe é a portadora, 58,5% quando é o pai).
  • Sem diferença por sexo do transmissor: a maior transmissão da NF1 apareceu tanto na transmissão materna quanto na paterna, então não há indicação de ajustar o aconselhamento de forma diferente conforme o pai ou a mãe seja o portador.
  • Mecanismo proposto, não confirmado: a hipótese de seleção clonal de células germinativas NF1-nulas ainda precisa de validação funcional; os próprios autores enquadraram o achado como hipótese para a prática clínica, não como mudança definitiva de protocolo.

O que permanece inalterado

  • Casos novos numa família (de novo): o risco de ter outra criança com NF1 para pais clinicamente sem NF1, mas que tiveram um filho com NF1, continua baixo, cerca de 1% ou menos, pela possibilidade de mosaicismo germinativo — esse dado não foi alterado pelo novo estudo.
  • Diagnóstico pré-natal e pré-implantacional: é necessária a identificação prévia da variante patogênica específica no indivíduo afetado, seja por biópsia de vilo corial, amniocentese ou teste genético pré-implantacional; o ultrassom geralmente é informativo, pois a maioria dos achados fetais não é específico de NF1.
  • Variantes paternas e risco de novo adicional: outro estudo (ver aqui) mostrou que descendentes de homens com NF1 podem ter risco aumentado de variantes patogênicas de novo adicionais (co-ocorrência de duas variantes germinativas distintas em 1:39 famílias, 60 vezes a frequência específica), o que também pode ter implicações para aconselhamento em famílias com NF1 paterna.

Na prática clínica

  • Discussão com a família: ao abordar o risco de recorrência, dizer que a chance de 50% é uma aproximação histórica e que os novos dados apontam para uma transmissão possivelmente maior, sem ainda alterar o valor usado formalmente nas diretrizes vigentes.
  • Testagem molecular: a identificação da variante patogênica na família continua sendo pré-requisito necessário para qualquer teste pré-natal ou pré-implantacional, independentemente da taxa de transmissão observada.
  • Acompanhamento: o aconselhamento psicológico reprodutivo deve continuar incluindo a discussão sobre:
    • a penetrância quase completa (~100%), ou seja, praticamente todas as pessoas com uma variante patogênica apresentam a NF1;
    • a expressividade variável da doença, ou seja, manifestações clínicas e complicações diferentes e imprevisíveis em pessoas diferentes;
    • a gravidade imprevisível mesmo quando a variante é conhecida.


Hipótese científica para a maior chance de transmissão da NF1 em pais afetados

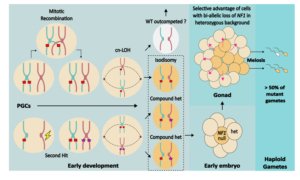
A hipótese dos autores é que dentro do próprio embrião (com NF1 herdada ou nova variante) ainda em formação no útero, as células que perdem a função do gene NF1 (chamadas NF nulas) podem ter uma vantagem de crescimento nas primeiras fases da formação das células germinativas (óvulos e espermatozoides). Isso faria com que, ao longo do tempo, uma fração maior dos óvulos ou espermatozoides carregasse a variante do gene alterada — um mecanismo chamado de distorção na razão de transmissão, nunca antes demonstrado na NF1.

A Figura abaixo ilustra o mecanismo (ver texto completo no artigo).


Modelo proposto para a TRD observada na NF1 familiar. Neste modelo, um evento estocástico que ocorre durante a embriogênese inicial na linhagem germinativa em desenvolvimento de um indivíduo heterozigoto para NF1 resulta na inativação bialélica de NF1 em uma célula germinativa primordial (linhagem CGP). Isso pode ocorrer por meio de recombinação mitótica entre cromátides irmãs, levando à perda de heterozigosidade com número de cópias neutro (cnLOH) (acima) ou por meio da aquisição de uma segunda mutação (ou seja, variante pontual ou deleção) que afeta o alelo NF1 selvagem (raio amarelo), resultando em heterozigosidade composta (abaixo). A perda bialélica de NF1 confere uma vantagem seletiva às CGPs NF1 -nulas em relação às suas contrapartes heterozigotas, levando à expansão clonal dentro da gônada em desenvolvimento (direita). A gametogênese gera uma proporção maior do que a esperada de gametas haploides mutantes para NF1 (>50%), impulsionada pelo aumento da representação de células germinativas nulas para NF1 (oogônias ou espermatogônias). Para explicar a TRD pronunciada e independente do sexo observada, tais eventos precisariam ocorrer no início da embriogênese — antes da determinação do sexo gonadal (aproximadamente 6 semanas de desenvolvimento em humanos) e em um estágio em que a população de células embrionárias permanece pequena. Este modelo é análogo aos mecanismos subjacentes à tumorigênese associada a NF1, na qual células nulas para NF1 surgem por meio de cnLOH (em pontos quentes de recombinação mitótica), deleção do alelo selvagem ou após a aquisição de uma nova variante no segundo alelo NF1 (segundo evento). 6 , 34 , 35 A caixa vermelha e a estrela roxa denotam alterações patogênicas distintas no lócus NF1 (deleção versus mutação pontual). A cor da célula indica o genótipo NF1 : branco, selvagem; Amarelo, heterozigoto; laranja, NF1 nulo. cnLOH, perda de heterozigosidade com número de cópias neutro; NF1, neurofibromatose tipo 1; PGC, célula germinativa primordial; TRD, distorção da razão de transmissão.

Este estudo foi dedicado em memória do nosso querido Dr. Vincent Riccardi, pioneiro das NF e inspirador de tantas pessoas dedicadas às neurofibromatoses como nosso Centro de Referência.


Estamos à disposição para esclarecimentos. Basta enviar sua pergunta em nossa caixa de perguntas ao lado.


Texto elaborado com auxílio da OpenEvidence
Em outubro de 2026, em São Paulo, o estudante de biomedicina da UNISINOS Daniel Maier dos Santos (foto acima), durante o 8° Congresso Internacional Sabará-PENSI de Saúde Infantil, apresentou os resultados do estudo que seu grupo (*) realizou com inteligência artificial sobre possíveis marcadores genéticos na NF1.

Daniel escreveu um resumo sobre seu trabalho, que temos a satisfação de apresentar abaixo.


Como funciona nosso estudo?

Antes de falarmos sobre a IA, é importante lembrar a pergunta que guiou nosso estudo.

O Dr. Vincent Riccardi nos anos 80 publicou um estudo sobre uso de cetotifeno em pacientes com NF1, ele passou anos descrevendo sobre o ambiente dos neurofibromas. Estudos mais recentes por outros grupos mostram quais células compõem os neurofibromas, uma delas são os mastócitos.

Nosso grupo se inspirou nos trabalhos dele sobre sinalização celular e o papel dos mastócitos dentro dos neurofibromas e começamos a debater: será que os genes que controlam essa parte dos mastócitos estão envolvidos na transformação do Neurofibroma Plexiforme em Tumor Maligno da Bainha do Nervo Periférico (TMBNP)? É possível que haja outros genes ligados à malignização?

Com essa hipótese em mente, iniciamos o desenho do estudo. Nele, utilizamos amostras transcriptômicas de neurofibromas plexiformes, TMBNP e tecido saudável. Essa técnica consiste em olhar o quanto alguns genes estão trabalhando ou não, que também chamamos formalmente de expressão gênica. Após ter as informações de cada grupo, selecionamos as ferramentas: PCA e K-Means.


Para analisar nossos dados utilizamos Inteligência Artificial

Quando pensamos em Inteligência Artificial (IA), é comum imaginarmos ferramentas como chatGPT, Gemini e afins. Também são ferramentas de IA, mas que têm um objetivo diferente, elas processam a linguagem, por isso são chamadas de Grandes Modelos de Linguagem. Todavia, existem outros tipos, um deles, e é a que utilizamos no projeto se chama: aprendizado não-supervisionado.

Imagine que temos uma lista de frutas que está misturada, as únicas informações que temos é: há frutas, vendas e estações climáticas. O algoritmo não sabe quem é ácida, cítrica. Mas quando olha para esses dados, começa a encontrar agrupamentos e padrões, por exemplo, vendeu mais abacaxi, morango e pêssego no verão, enquanto vendeu pouquíssimo no inverno.

Quando olhamos para esse tipo de Inteligência Artificial, parece distante, mas vamos substituir essa lista por: genes, expressão de cada gene e tempo ao longo da vida. Quando organizamos essas informações, estamos observando justamente a NF1.

Imagine que estamos em um salão de festa, cada amostra é uma pessoa, o computador vai olhar como elas se organizaram no espaço, tirar uma foto panorâmica e mostrar quais características explicam essa distância entre elas. Isso é o algoritmo PCA que utilizamos.

O K-Means tem uma função diferente na festa, ele passa fita no chão e separa quem está dançando no mesmo ritmo. Em uma linguagem genética: quem está mais expresso, menos expresso ou sem se mover.


Quais foram os resultados que obtivemos com o trabalho?

Ao utilizar o K-Means, observamos que nesses dados, com aquela população, há outros genes ligados à transformação do plexiforme em TMBNP. Alguns já estão bem descritos na literatura como protagonistas em outros tipos de tumores. Há outros genes que ganham e perdem funções, sendo que ainda não foram descritos em TMBP. Além disso, os genes que regulam os mastócitos ficaram estáveis, o que refutou nossa hipótese.

Quando utilizamos o PCA, observamos que há também diferença de genes entre os grupos Plexiformes e TMBNP, assim como os dois diferem do tecido saudável. Os genes que mais apareceram estavam ligados à reprogramação metabólica, proliferação celular (nascimento de células) e aumento de comunicação celular.


O que esses resultados significam? O estudo encontrou novos marcadores?

Nosso estudo é um piloto, ou seja, não descobrimos novos marcadores, estamos testando a hipótese in silico, quer dizer, via computador. Ainda precisam ser feitos testes em laboratório. Nosso estudo também apresenta limitações, visto que esses dados são da população norte-americana e o Brasil apresenta um perfil genético diferente.

Todavia, mesmo com a hipótese refutada e com mais testes sendo necessários, esses resultados são animadores, pois nos dão novos alvos para estudar e analisar e refletir: se há outros genes envolvidos na malignização tumoral, posso usar eles como marcadores?


(*) Integrantes do grupo:

Daniel Maier dos Santos – Graduando de Biomedicina da Unisinos e Pesquisador Associado do ICTQ Fóton

Igor Araújo Viana – Professor da Escola de Saúde Unisinos

Rodrigo Marques de Figueiredo – Professor da Escola Politécnica da Unisinos e Pesquisador Associado do ICTQ Fóton

Armando Leopoldo Keller -Professor da Escola Politécnica da Escola Politécnica da Unisinos


Pergunta de M.P.S. de Macapá: “Tenho sentido crises de ansiedade, meu coração dispara, fico suando, com dor de cabeça e a pressão chega em 17. Tenho 25 anos, nasci com NF1 e isto está acontecendo há uns dois anos. O que pode ser?”.

Cara M., obrigado pela sua pergunta, pois ela toca num assunto importante para as pessoas com NF1.

Começamos respondendo que precisa procurar um (a) endocrinologista, porque os sintomas e sinais que você relata são sugestivos de um tipo de tumor que pode lançar no sangue grandes doses de substâncias parecidas com a adrenalina, chamados Feocromocitoma e Paraganglioma. Essas catecolaminas podem causar os sintomas que você está apresentando.

O Feocromocitoma ocorre em cerca de 2 a 13% das pessoas com NF1, ou seja, é aproximadamente 10 vezes mais comum nas pessoas com NF1 do que na população em geral, embora apenas 1 em cada 5 deles produza sintomas.

Um estudo mostrou que em 15% das pessoas com NF1 e hipertensão arterial também apresentavam Feocromocitoma. Metade delas tinham sintomas no diagnóstico, em torno dos 43 anos (faixa de 14–61 anos).  20% eram tumores em mais de um local e 12% eram malignos (ver aqui o estudo, em inglês).

Portanto, identificar a causa de crises de hipertensão (especialmente quando vem associadas a ansiedade, taquicardia, sudorese e dor de cabeça) é uma medida urgente que preserva a saúde das pessoas com NF1.

Algumas clínicas chegam a sugerir triagem bioquímica periódica para feocromocitoma em pessoas com NF1, especialmente devido ao potencial de apresentação assintomática e às implicações de um diagnóstico retardado (ver aqui estudo de 2026).

Como fazer o diagnóstico?

O diagnóstico necessita da experiência do (a) endocrinologista ou cardiologista (ver aqui), mas, em resumo consiste na dosagem laboratorial de catecolaminas no sangue, que é o teste de primeira linha para investigar feocromocitoma. Caso a dosagem plasmática seja apenas discretamente elevada (menos de 4 vezes o limite superior), recomenda-se confirmação com coleta de urina de 24 horas para catecolaminas e metanefrinas.

Após confirmação bioquímica, precisamos localizar onde está o tumor, o que é feito por meio de tomografia computadorizada ou ressonância magnética específicas, podendo ser necessário o PET CT.

Conclusões

O Feocromocitoma deve ser especificamente investigado em pessoas com NF1 e hipertensão, principalmente acima de 30 anos, com crises de hipertensão arterial, cefaleia associada, palpitações ou sudorese. No entanto, exames preventivos (rastreio bioquímico ou por imagem) em pessoas assintomáticas com NF1 não é recomendado rotineiramente.

Confirmado o Feocromocitoma, o tratamento é cirúrgico e é obrigatório o bloqueio alfa-adrenérgico pré-operatório, seguido de betabloqueio se necessário, para reduzir risco de crise hipertensiva perioperatória e mortalidade.


Texto produzido com auxílio do OpenEvidence®


Até recentemente a relação entre os cânceres de pele e a neurofibromatose do tipo 1 (NF1) não era bem compreendida, mas dois estudos realizados em universidades da Califórnia (ver aqui  e aqui ) mostraram que cânceres de pele são mais frequentes nas pessoas com NF1 do que na população em geral (ver conclusões abaixo). 

Portanto, recomendamos que as medidas preventivas contra cânceres de pele na população em geral também sejam usadas para proteger as pessoas com NF1, evitando os fatores que aumentam as chances de melanoma e outros cânceres de pele:

– Reduzir a exposição ao sol em horários de maior radiação (ver Tabela abaixo).

– Usar protetor solar quando tiver que se expor ao sol.

– Usar roupa e proteções adequadas.

– Em caso de lesão suspeita, na pele ou nos olhos, procure seu Médico/Médica de Família, Clínico (a), Pediatra, Dermatologista ou Oftalmologista de confiança (ver abaixo sobre lesões suspeitas).

Além disso, nossa recomendação anterior de banhos de sol (para evitar a osteopenia – ver aqui) nas pessoas com NF1 foi modificada para banhos de sol em horários com menor radiação solar e uso de protetor solar mais frequentemente (ver aqui).


Lesões suspeitas

A (o) dermatologista é a (o) profissional capaz de identificar corretamente os diferentes tipos de cânceres de pele. As informações abaixo são apresentadas para despertar a atenção das pessoas com NF1 para procurarem o (a) dermatologista. 

Os melanomas são o tipo mais grave de câncer de pele. Eles se desenvolvem nos melanócitos, que são as células responsáveis por produzir a melanina (o pigmento que dá cor à pele, aos olhos e aos cabelos).

São considerados perigosos porque podem produzir metástase, ou seja, se espalharem rapidamente para outros órgãos do corpo (como pulmões, fígado e cérebro) se não forem diagnosticados e tratados precocemente.

Geralmente se manifestam como uma nova mancha escura na pele ou como uma pinta (sinal, nevo) já existente que começa a mudar de tamanho, formato, cor ou textura (ver imagem acima de um dos tipos de melanoma).

A incidência de melanoma cutâneo varia amplamente conforme a região e a pigmentação da população, sendo maior em populações de pele clara com alta exposição solar cumulativa, especialmente em países com alta radiação solar.

Portanto, a exposição excessiva à radiação ultravioleta (UV) do sol é a principal causa, mas existem fatores genéticos (ver abaixo) e histórico familiar.

O diagnóstico precoce é fundamental, pois quando detectado em suas fases iniciais, o melanoma tem altíssimas chances de cura.

O exame clínico com o auxílio do dermatoscópio (aparelho com lente de aumento e iluminação especial) é fundamental, devendo ser examinada toda a pele.

Existem quatro tipos de melanomas: 

  • Superficial: representa 70% dos casos de melanoma, é o menos agressivo dos melanomas e está restrito a epiderme. Mais comum em jovens.
  • Nodular: representa 15% dos casos, é um nódulo invasivo, agressivo, que pode ter diversas cores e é mais comum em idosos.
  • Lentigo maligna: associado ao dano solar crônico, é marrom, formando nódulos elevados em partes muito expostas ao sol. Mais comum em idosos.
  • Acral lentiginoso: o menos frequente em brancos e mais comum entre indivíduos em asiáticos e negros, aumenta primeiro superficialmente antes de invadir outros tecidos, é que cresce mais rápido, ou seja, o mais agressivo. Pode estar oculto embaixo da unha ou na sola do pé.

Sinais e sintomas

Para identificar um melanoma deve-se analisar o seu “ABCDE”: 

  • Assimetria: lados esquerda/direita e cima/baixo desiguais.
  • Bordas: Irregulares que se expandem desigualmente.
  • Cores: Podem ter mais de uma cor e geralmente são pretos ou marrons, mas podem ter partes vermelhas, roxas, rosas ou brancas.
  • Diâmetro: Mais de 6mm.
  • Evolução: crescimento e alteração de lesões antigas ou novas.

Os olhares experientes da dermatologia e da oftalmologia são necessários para o diagnóstico e a orientação segura das pessoas com NF1 com suspeita clínica de melanoma. 


Resultados dos estudos citados acima

A principal conclusão é de que a chance de desenvolver um melanoma ao longo da vida foi 2,5 vezes maior nas pessoas com NF1: uma em cada 12 pessoas com NF1 (na população geral é, em média, de cerca de 1 em cada 30 pessoas nos Estados Unidos).  

Estes estudos mostraram que o diagnóstico do melanoma aconteceu mais cedo (pessoas com NF1 em torno dos 49 anos, população geral em torno dos 59 anos), os tumores eram mais profundos – indicando pior prognóstico (na NF1 eram de 3,7 mm, e na população geral 1,2 mm), houve maior mortalidade causada pelo melanoma (na NF1 cerca de 30%, na população geral cerca de 10%), sobrevida menor depois do diagnóstico (na NF1 cerca de 13 meses, na população geral cerca de 35 meses), maior número de casos de melanoma ocular (15% de todos os melanomas nas pessoas com NF1, e apenas 1,5% na população geral), associação entre NF1 e nevo spilus, presente em cerca de 45% dos pacientes com NF1, e maior número de nevos melanocíticos, que têm potencial para transformação maligna.

A diretriz da ERN GENTURIS (Rede Europeia de Referência em Síndromes de Risco Tumoral Genético – ver aqui o PDF) recomenda avaliação clínica sistemática por especialistas em NF1 em intervalos regulares assim que o diagnóstico de NF1 é feito ou suspeito (anualmente até os 10 anos, a cada dois anos após os 10 anos, e a cada três anos na vida adulta).

Considerando que no estudo acima (2023) metade dos diagnósticos de melanoma em pessoas com NF1 ocorreu antes dos 20 anos, nosso Centro de Referência em Neurofibromatose considera importante mantermos um olhar atento, em todas as faixas etárias para, em casos selecionados, recomendar uma avaliação  com a dermatologia e a oftalmologia.

Banhos de Sol

Abaixo apresentamos uma tabela que sugerimos para os banhos diários de Sol, em função da cidade onde você está, da sua cor da pele, tipo de cabelo e resposta ao sol. Quanto mais escura (mais melanina) a pele, mais tempo de exposição ao Sol é necessário para ativar a Vitamina D. Sugerimos que as pessoas com NF1 utilizem os menores tempos apresentados na última coluna da direita.

Seu tipo de pele e de cabelos O que acontece quando você toma sol Minutos de exposição ao sol para ativar a Vitamina D 
Pele branca, sardas, cabelos loiros ou ruivos, olhos azuis Queima facilmente, nunca bronzeia 4 a 20
Pele branca, sardas, cabelos loiros ou ruivos, olhos azuis ou verdes Queima facilmente, bronzeia com dificuldade 5 a 25
Pele parda clara ou amarela, cabelos castanhos Queima moderadamente, bronzeia aos poucos 6 a 30
Pele parda escura, cabelos pretos Raramente queima, geralmente bronzeia com facilidade 9 a 43
Pele negra mais clara, cabelos anelados  Muito raramente queima, bronzeia muito facilmente  12 a 55
Pele negra muito pigmentada Nunca queima 20 a 86

Os minutos de exposição ao sol precisam ser ajustados de acordo com:

1) Quanto mais ao norte do Brasil, menor o tempo do banho de Sol (use o número menor), quanto mais ao sul,use o número maior;

2)   Quanto mais perto de dezembro, menor o tempo do banho de Sol; quanto mais perto de junho/julho, maior o tempo do banho de Sol).

3)    Horário do dia ideal: antes das 10:00 da manhã e depois das 4 da tarde (quanto mais próximo do meio dia menor o tempo necessário).

4)    Céu limpo, sem nuvens, usar o número menor. Quanto menor a nebulosidade e a poluição nas grandes cidades, menor o tempo do banho de Sol necessário.


Belo Horizonte, 16 de setembro de 2026

Participaram da criação deste texto:

Dra. Juliana Ferreira de Souza (Coordenadora Clínica do CRNF)

Dra. Luíza de Oliveira Rodrigues

Dra. Bruna Eugênia de Freitas

Dr. Bruno Cezar Lage Cota

Dr. João Renato Gontijo (Convidado Especial)

Dr. Nilton Alves de Rezende

Dr. Luiz Oswaldo Carneiro Rodrigues


Será que Aninha escolheu não prestar atenção na aula e sair mal na prova?

Ela escolheu ter TDAH, que atrapalha seu aprendizado?

Ela escolheu ter nascido com neurofibromatose, que causa o TDAH e outras dificuldades?

Seus pais escolheram o espermatozoide (ou o óvulo) que tinha uma mutação no gene NF1, que causou a neurofibromatose da Aninha?

Os seres humanos escolheram ter o gene NF1, que possui mais de 3 mil mutações que causam diversos problemas de saúde?

Na evolução, os animais escolheram os genes, como o  NF1, que são necessários para desenvolver o seu sistema nervoso?


Então, faz sentido colocar a Aninha de castigo porque ela foi mal na prova?


Aninha e todas as pessoas com NF1 precisam de compreensão, tolerância e compaixão para enfrentar as dificuldades causadas pela NF1.


Aliás, todas as pessoas merecem compreensão, tolerância e compaixão para com seus comportamentos, porque a vida nos leva para caminhos que não escolhemos – é o que mostra o último livro do neurocientista Robert Sapolsky chamado “Determinados” (ver aqui mais informações sobre isso).

Aninha, estamos juntes!

Dr Lor


Pergunta da R.R. do Rio de Janeiro: “Meu filho tem 7 anos, tem NF1 e é o menor da turma e o endocrinologista pediu a dosagem do hormônio e veio 6 ng/mL. Então ele indicou hormônio do crescimento. Fora isso, meu menino está bem. Devemos usar?”

Cara R., obrigado pela sua pergunta, pois muitas famílias nos trazem dúvidas parecidas.

Iniciamos nossa resposta dizendo que não se deve tomar a decisão de iniciar o tratamento com Hormônio do Crescimento (GH) baseando-se apenas no valor de 6 ng/mL.

A indicação de tratamento da baixa estatura com GH é complexa e depende de uma avaliação clínica e endocrinológica completa, levando em conta os riscos e benefícios deste tratamento e considerando os valores e objetivos da família.

Comecemos pelo resultado do exame, o valor de GH de 6 ng/mL. Alguns valores de referência podem variar, com alguns laboratórios considerando a faixa normal para a idade entre 0,05 e 5,11 ng/mL.

Se for um valor isolado, sem estímulo, tem pouco valor diagnóstico isolado. A secreção de GH é pulsátil e varia ao longo do dia, portanto, um nível como este pode ser normal, baixo ou alto.

O diagnóstico de deficiência de GH não se faz com uma única dosagem, mas sim com testes de estímulo, onde se espera um pico maior que 10 ng/mL  para descartar a deficiência. Um valor de 6 ng/mL, dependendo do contexto, pode ser considerado inseguro e necessita de investigação adicional.

GH na NF1

A baixa estatura é comum (20-30% das pessoas), mas a deficiência de GH é uma causa menos frequente, afetando apenas cerca entre 3 e 9% das crianças com NF1. Portanto, na maioria das crianças com NF1, a própria doença causa a baixa estatura por mecanismos que ainda não são bem conhecidos.

Como as crianças com NF1 têm risco aumentado para tumores (gliomas e neurofibromas), o uso de tratamento com GH nesta população é controverso e não há consenso ou diretrizes definitivas sobre sua segurança. Embora alguns estudos não mostrem aumento claro do risco de progressão tumoral, a comunidade médica recomenda cautela e avaliação rigorosa caso a caso.

A reposição de hormônio do crescimento (GH) em crianças com NF1 está indicada quando há deficiência de GH documentada por testes de estímulo, manifestando-se como baixa estatura com velocidade de crescimento inadequada.

A deficiência de GH é mais comum naquelas com glioma de vias ópticas (17,8%) do que naquelas sem glioma ( 4,9%). Ver referência [1] abaixo.

Quando investigar a deficiência de GH?

  • Crianças com NF1 e baixa estatura (abaixo do percentil 10-25) com velocidade de crescimento inadequada, mesmo na ausência de lesões visíveis na ressonância magnética [2]
  • Presença de glioma de vias ópticas, especialmente com envolvimento hipotalâmico ou quiasmático [3][4]
  • Sela túrcica vazia parcial ou outras anormalidades hipofisárias [5]
  • Sinais de hipopituitarismo (podem incluir puberdade precoce central, síndrome diencefálica ou outras disfunções endócrinas) [3][6]

Diagnóstico

A deficiência de GH deve ser confirmada por testes de estímulo (glucagon, clonidina) com pico de GH menor que 10 ng/mL. É importante notar que a deficiência de GH pode ocorrer mesmo sem lesões suprasselares detectáveis à imagem, sugerindo uma associação intrínseca com a NF1. [5][2]

Segurança da terapia com GH:

A terapia de reposição com GH recombinante em crianças com NF1 e deficiência de GH demonstrou ser eficaz e segura. Dados de 102 crianças com NF1 tratadas com GH mostraram melhora significativa na velocidade de crescimento (de 4,2 cm/ano para 7,1 cm/ano no primeiro ano), sem aumento excessivo do risco de malignidade. A incidência de recorrência ou novos tumores intracranianos foi comparável à esperada em pacientes com NF1 não tratados. [7]

Como é o tratamento?

O tratamento com hormônio de crescimento (GH) é administrado por injeção subcutânea, com formulações diárias ou semanais disponíveis. A dosagem é individualizada e ajustada com base na resposta clínica, níveis de IGF-1 e efeitos colaterais. As injeções são aplicadas por via subcutânea, preferencialmente à noite para ficar semelhante à secreção fisiológica.

A dose é ajustada gradualmente, com consultas a cada 1-2 meses com aumento da dose de 0,1-0,2 mg/dia.  Na fase de manutenção as consultas são a cada 6-12 meses.

Cuidados

– Acompanhar os níveis séricos de IGF-1
– Glicemia de jejum e hemoglobina glicada
– Perfil lipídico
– T4 livre (GH aumenta conversão de T4 em T3)
– Função adrenal (GH pode desmascarar insuficiência adrenal central)
– Em crianças: velocidade de crescimento e maturação óssea

Efeitos Colaterais

Em crianças: reações no local da injeção, ginecomastia pré-puberal, dor articular, edema, hipertensão intracraniana benigna, resistência à insulina, progressão de escoliose, epifisiólise femoral proximal
Em adultos: dor articular, cefaleia, síndrome do túnel do carpo, hiperglicemia (mais pronunciados em idosos)

Contraindicações e Precauções

– Câncer ativo é contraindicação absoluta
– Monitorar função tireoidiana e adrenal antes e durante o tratamento
– Ajustar dose de levotiroxina e glicocorticoides conforme necessário

Considerações especiais:

Para crianças com gliomas de vias ópticas estáveis (doença estável, não livre de doença), o início da terapia com GH deve ser discutido com o oncologista [8]

Tradicionalmente, aguarda-se pelo menos 1 ano livre de doença antes de iniciar GH em sobreviventes de tumores malignos, embora craniofaringiomas (tumores benignos) possam ser tratados mais precocemente [8]

A deficiência de GH pode ser transitória em alguns casos, justificando reavaliação [4]

Monitoramento cuidadoso é essencial, incluindo vigilância para epifisiólise femoral proximal e resistência insulínica [8]

O uso de GH em crianças com NF1 sem deficiência de GH não faz sentido pois a causa da baixa estatura não é a deficiência do hormônio e há uma preocupação teórica de que possa facilitar o crescimento tumoral [9]


Acompanhamento:

Recomenda-se seguimento endocrinológico ao longo da vida para todas as crianças com NF1, particularmente aquelas com gliomas de vias ópticas, para identificação precoce de alterações endócrinas secundárias. [6][4][10]


Referências

  1. Endocrine Manifestations in a Paediatric Cohort of 181 Patients With Neurofibromatosis Type 1. Regala C, Cavaco D, Maciel J, et al. European Journal of Endocrinology. 2025.
  2. Growth Hormone Deficiency in Children With Neurofibromatosis Type 1 Without Suprasellar Lesions. Vassilopoulou-Sellin R, Klein MJ, Slopis JK. Pediatric Neurology. 2000.
  3. Pretreatment Endocrine Disorders Due to Optic Pathway Gliomas in Pediatric Neurofibromatosis Type 1: Multicenter Study. Santoro C, Perrotta S, Picariello S, et al. The Journal of Clinical Endocrinology and Metabolism. 2020.
  4. Endocrine Long-Term Follow-Up of Children With Neurofibromatosis Type 1 and Optic Pathway Glioma  Sani I, Albanese A. Hormone Research in Paediatrics. 2017.
  5. Partial Empty Sella Syndrome, GH Deficiency and Transient Central Adrenal Insufficiency in a Patient With NF1. Kyritsi EM, Hasiotou M, Kanaka-Gantenbein C. Endocrine. 2020.
  6. Endocrine Implications of Neurofibromatosis 1 in Childhood. Bizzarri C, Bottaro G. Hormone Research in Paediatrics. 2015.
  7. Growth Hormone Replacement and the Risk of Malignancy in Children With Neurofibromatosis. Howell SJ, Wilton P, Lindberg A, Shalet SM. The Journal of Pediatrics. 1998.
  8. Hypothalamic-Pituitary and Growth Disorders in Survivors of Childhood Cancer: An Endocrine Society Clinical Practice Guideline. Sklar CA, Antal Z, Chemaitilly W, et al. The Journal of Clinical Endocrinology and Metabolism. 2018.
  9. Neurofibromatosis 1 in the setting of dual diagnosis: Diagnostic and management conundrums. Muthusamy K, El-Jabali A, Ongie LJ, Dhamija R, Babovic-Vuksanovic D. American Journal of Medical Genetics. Part A. 2022.
  10. Health Supervision for Children With Neurofibromatosis Type 1. Miller DT, Freedenberg D, Schorry E, et al. Pediatrics. 2019.


Convido você a ver a live realizada pela Milena com a Maria Helena, um momento de reflexão calma e animadora sobre como enfrentar as dificuldades da NF1.

Clique abaixo.

Dr Lor


Sabemos que as pessoas com NF1 podem passar mal no calor (ver aqui), por isso fiquei feliz em saber que o Sistema Único de Saúde está se preparando para enfrentar as mudanças no clima, inclusive as ondas de calor que estão se tornando mais graves e letais (ver aqui dados de 2026).

Antes de trabalhar com as neurofibromatoses, fui pesquisador durante vários anos na Universidade Federal de Minas Gerais, onde trabalhei com a adaptação humana ao calor, então pretendo contribuir com o esforço do Sistema Único de Saúde (SUS), no presente Governo Lula, para o enfrentamento dos impactos das ondas de calor sobre a saúde pública brasileira.

Por isso, preparei uma cartilha para profissionais da saúde e para familiares de pessoas com NF1.

Se desejar conhecer o que são as ondas de calor e como elas afetam a sua saúde, basta clicar aqui para ver o texto completo.

Selecionei do texto completo três informações sobre as ondas de calor que podem interessar a você.

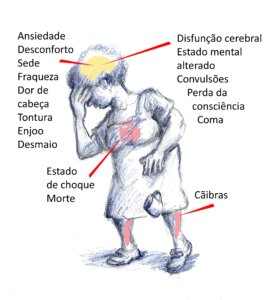
1 – O que acontece quando o corpo aumenta muito a temperatura (chamamos de hipertermia) numa onda de calor?

Não confundir com FEBRE, veja aqui.

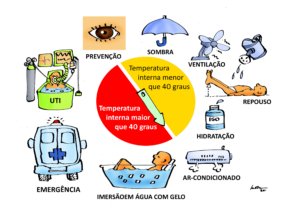
A figura abaixo mostra sinais e sintomas que podem ser moderados (menos de 40 graus centígrados de temperatura interna) ou graves (mais de 40 graus de temperatura interna).


2 – Teste o seu risco

O quadro abaixo mostra um teste simples para conhecer seu risco de passar mal durante uma onda de calor.

Condição Sim
Mais de 60 anos ou menos de 10 anos
Gênero feminino (dobrar pontuação se for gestante ou na menopausa)
Obesidade (IMC maior que 30)
Reside em região fria ou temperada
Sedentarismo
Mora em casa sem aparelho de ar-condicionado
Possui doença cardiovascular, neurológica, renal, diabetes, câncer ou NF1
Usa algum medicamento para coração, para os rins ou neurológico
Trabalha em ambiente quente e úmido ou sob o sol
Já passou mal no calor (desmaio, náusea, confusão mental, “febre”, desidratação, pressão baixa)
Total

Em termos práticos, quanto maior a pontuação, maior o risco de uma pessoa apresentar hipertermia durante uma onda de calor, portanto, ela deve receber mais cuidados.


3 – E como tratar uma pessoa em estado de hipertermia durante uma onda de calor? 

Os procedimentos básicos imediatos para tratamento de uma pessoa com suspeita de hipertermia moderada (temperatura interna menor que 40 graus centígrados) recomendadas pela medicina especializada em ambientes naturais, são: 


Remoção da pessoa do ambiente quente

Resfriamento natural e rápido com imersão na água fria ou molhando as roupas e promovendo ventilação

Medir a temperatura interna porque ela define se deve ou não ir para o hospital (ver abaixo comentário)

Hidratação oral 

Repouso

Provavelmente estas medidas são suficientes para tratamento da hipertermia moderada, mas se houver mais recursos disponíveis, além das medidas acima, recomenda-se: 

Remover a pessoa para ambiente com ar-condicionado (menor que 20 graus centígrados)

Resfriar o corpo o mais rápido que puder:

Imersão em água o mais fria possível (quanto mais rápido o resfriamento corporal, menor mortalidade e sequelas)

Se não puder ser feita a imersão, cobrir todo o corpo com compressas de gelo. Se não houver como fazer imersão ou colocar compressas de gelo, usar ventiladores sobre as roupas molhadas (menos eficiente)

Hidratar com líquidos isotônicos ou hipertônicos (para manter o volume sanguíneo e controlar as cãibras) e, se necessário, por via venosa (não há evidência de benefício em se usar infusão gelada)

Elevar as pernas e, se possível, colocar meias de compressão nas pernas para aumentar o retorno do sangue para o coração

Não usar aspirina, nem anti-inflamatórios ou outros antitérmicos!


Nota importante: como medir a temperatura interna? 

A medida mais prática da temperatura interna é a medida da temperatura retal. Alternativamente, pode-se usar a temperatura timpânica ou esofagiana. Em último caso, a temperatura axilar pode ser usada, mas sabendo-se que ela pode não refletir exatamente a temperatura interna. 

A medida da temperatura interna é um desafio que as equipes de saúde precisam enfrentar daqui em diante, pois há alguns anos, num estudo que fizemos em dois grandes Hospitais de Pronto Socorro em Belo Horizonte, nem mesmo a temperatura axilar era medida rotineiramente no atendimento inicial. O SUS precisa incluir esta norma em suas orientações para enfrentar as ondas de calor.


Na suspeita de hipertermia grave (temperatura interna maior que 40 graus centígrados e/ou outros sintomas graves), usar todos os recursos anteriores enquanto se transfere a pessoa para um hospital de emergências e além das medidas acima, acrescentar:

Suporte ventilatório (com oxigênio) 

Suporte cardíaco (com monitorização eletrocardiográfica para detectar arritmias e da pressão arterial)

Medida da temperatura retal (ou timpânica) (maior que 40 graus confirma a gravidade)

Monitorar o volume e a cor da urina para avaliar o estado de hidratação

No hospital deve receber cuidados intensivos porque podem desenvolver as seguintes complicações: 

Estado de choque com falência múltipla de órgãos

Encefalopatia (tremores, confusão mental e agressividade durante resfriamento rápido)

Insuficiência respiratória

Lesão hepática e renal agudas

Rabdomiólise (lesão muscular grave)

Coagulação intravascular disseminada

Isquemia intestinal com septicemia

Os detalhes do tratamento intensivo fogem ao objetivo deste texto, mas todas as medidas terapêuticas devem ser tomadas enquanto se continua o resfriamento do paciente. Até a temperatura interna (retal) atingir 38,3 a 38,8 graus centígrados, o resfriamento ativo deve ser mantido (ver detalhes aqui).

As equipes de emergência precisam criar condições técnicas (salas especiais e ambientes adaptados) que permitam o resfriamento por imersão em água gelada enquanto outros procedimentos são realizados. 

A equipe médica deve também fazer o diagnóstico diferencial com: hipoglicemia, epilepsia, doença do sistema nervoso central, hiponatremia, hipernatremia, edema cerebral de alta altitude, infecção grave, alteração endócrina grave e ingestão de drogas.

Veja mais informações no texto completo AQUI.

Portanto, cuidemos da vida.

Dr Lor

Tenho a satisfação de receber no nosso blog uma pessoa que está sendo conhecida na comunidade NF pelo seu excelente trabalho de divulgação científica e humanitária sobre as NF no canal Enfermeira Rara, do qual tive a oportunidade de participar ontem (ver abaixo).

Com a palavra, Milena!

Dr Lor


Olá! Sou a Milena, enfermeira, tenho Neurofibromatose tipo 1, motivo da minha pesquisa de mestrado, sou mestre em Psicologia da Saúde, além de autora do livro “Neurofibromatose: Mapeamento de Associações, Instituições e Serviços Existentes no Brasil”.

Sou natural de Votuporanga, interior de São Paulo, e atuo há mais de 10 anos na área da Saúde Mental, trabalhando em um CAPS II. Posso dizer que, além da minha paixão pela psiquiatria, também me descobri encantada pelo universo da genética.

Durante minha participação em grupos de WhatsApp, percebi a grande necessidade de levar informações baseadas em ciência, com o apoio de profissionais renomados no assunto, para um público mais amplo.

Foi então que enxerguei a oportunidade de usar a internet como ferramenta de divulgação* e de apoio às pessoas que convivem com a Neurofibromatose, uma doença rara e ainda pouco conhecida — inclusive entre profissionais da saúde.

Em uma conversa com um amigo de trabalho, surgiu a ideia de criar um canal no YouTube, e assim nasceu o meu “xodó”: o canal *Enfermeira Rara*, um espaço criado com muito carinho para compartilhar conhecimento, histórias reais e experiências transformadoras.

No meu canal você vai encontrar lives com especialistas, depoimentos pessoais e conteúdos educativos sobre o universo das doenças raras.

Meu objetivo é informar, acolher e conectar pessoas — pacientes, familiares e profissionais — que desejam aprender mais sobre essa causa.

Lá, conversamos sobre Neurofibromatose de forma leve, acessível e embasada, compartilhando informações, histórias de vida, depoimentos e lives com profissionais de excelência que dominam o tema.

Tem sido uma experiência incrível! O canal me proporcionou conhecer pessoas maravilhosas, dispostas a fortalecer essa rede, e profissionais comprometidos* em divulgar conhecimento de qualidade.

Se você ainda não conhece, *corre lá e se inscreva*! LINK

Você vai encontrar vídeos com meus depoimentos pessoal, além de todas as lives gravadas, repletas de conteúdo e aprendizado.

Aproveito para agradecer a todos os profissionais que aceitaram o meu convite até aqui, ao apoio da minha família e, especialmente, ao John, que está por trás das câmeras tornando tudo isso possível.

Com carinho,

Rosângela Milena da Silva

Enfermeira Rara


Veja a live de ontem


Política de Privacidade

Este site usa cookies para que possamos fornecer a melhor experiência de usuário possível. As informações de cookies são armazenadas em seu navegador e executam funções como reconhecê-lo quando você retorna ao nosso site e ajudar nossa equipe a entender quais seções do site você considera mais interessantes e úteis.