Envie sua pergunta

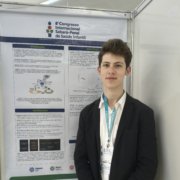
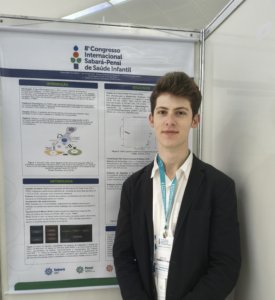
Em outubro de 2026, em São Paulo, o estudante de biomedicina da UNISINOS Daniel Maier dos Santos (foto acima), durante o 8° Congresso Internacional Sabará-PENSI de Saúde Infantil, apresentou os resultados do estudo que seu grupo (*) realizou com inteligência artificial sobre possíveis marcadores genéticos na NF1.

Daniel escreveu um resumo sobre seu trabalho, que temos a satisfação de apresentar abaixo.


Como funciona nosso estudo?

Antes de falarmos sobre a IA, é importante lembrar a pergunta que guiou nosso estudo.

O Dr. Vincent Riccardi nos anos 80 publicou um estudo sobre uso de cetotifeno em pacientes com NF1, ele passou anos descrevendo sobre o ambiente dos neurofibromas. Estudos mais recentes por outros grupos mostram quais células compõem os neurofibromas, uma delas são os mastócitos.

Nosso grupo se inspirou nos trabalhos dele sobre sinalização celular e o papel dos mastócitos dentro dos neurofibromas e começamos a debater: será que os genes que controlam essa parte dos mastócitos estão envolvidos na transformação do Neurofibroma Plexiforme em Tumor Maligno da Bainha do Nervo Periférico (TMBNP)? É possível que haja outros genes ligados à malignização?

Com essa hipótese em mente, iniciamos o desenho do estudo. Nele, utilizamos amostras transcriptômicas de neurofibromas plexiformes, TMBNP e tecido saudável. Essa técnica consiste em olhar o quanto alguns genes estão trabalhando ou não, que também chamamos formalmente de expressão gênica. Após ter as informações de cada grupo, selecionamos as ferramentas: PCA e K-Means.


Para analisar nossos dados utilizamos Inteligência Artificial

Quando pensamos em Inteligência Artificial (IA), é comum imaginarmos ferramentas como chatGPT, Gemini e afins. Também são ferramentas de IA, mas que têm um objetivo diferente, elas processam a linguagem, por isso são chamadas de Grandes Modelos de Linguagem. Todavia, existem outros tipos, um deles, e é a que utilizamos no projeto se chama: aprendizado não-supervisionado.

Imagine que temos uma lista de frutas que está misturada, as únicas informações que temos é: há frutas, vendas e estações climáticas. O algoritmo não sabe quem é ácida, cítrica. Mas quando olha para esses dados, começa a encontrar agrupamentos e padrões, por exemplo, vendeu mais abacaxi, morango e pêssego no verão, enquanto vendeu pouquíssimo no inverno.

Quando olhamos para esse tipo de Inteligência Artificial, parece distante, mas vamos substituir essa lista por: genes, expressão de cada gene e tempo ao longo da vida. Quando organizamos essas informações, estamos observando justamente a NF1.

Imagine que estamos em um salão de festa, cada amostra é uma pessoa, o computador vai olhar como elas se organizaram no espaço, tirar uma foto panorâmica e mostrar quais características explicam essa distância entre elas. Isso é o algoritmo PCA que utilizamos.

O K-Means tem uma função diferente na festa, ele passa fita no chão e separa quem está dançando no mesmo ritmo. Em uma linguagem genética: quem está mais expresso, menos expresso ou sem se mover.


Quais foram os resultados que obtivemos com o trabalho?

Ao utilizar o K-Means, observamos que nesses dados, com aquela população, há outros genes ligados à transformação do plexiforme em TMBNP. Alguns já estão bem descritos na literatura como protagonistas em outros tipos de tumores. Há outros genes que ganham e perdem funções, sendo que ainda não foram descritos em TMBP. Além disso, os genes que regulam os mastócitos ficaram estáveis, o que refutou nossa hipótese.

Quando utilizamos o PCA, observamos que há também diferença de genes entre os grupos Plexiformes e TMBNP, assim como os dois diferem do tecido saudável. Os genes que mais apareceram estavam ligados à reprogramação metabólica, proliferação celular (nascimento de células) e aumento de comunicação celular.


O que esses resultados significam? O estudo encontrou novos marcadores?

Nosso estudo é um piloto, ou seja, não descobrimos novos marcadores, estamos testando a hipótese in silico, quer dizer, via computador. Ainda precisam ser feitos testes em laboratório. Nosso estudo também apresenta limitações, visto que esses dados são da população norte-americana e o Brasil apresenta um perfil genético diferente.

Todavia, mesmo com a hipótese refutada e com mais testes sendo necessários, esses resultados são animadores, pois nos dão novos alvos para estudar e analisar e refletir: se há outros genes envolvidos na malignização tumoral, posso usar eles como marcadores?


(*) Integrantes do grupo:

Daniel Maier dos Santos – Graduando de Biomedicina da Unisinos e Pesquisador Associado do ICTQ Fóton

Igor Araújo Viana – Professor da Escola de Saúde Unisinos

Rodrigo Marques de Figueiredo – Professor da Escola Politécnica da Unisinos e Pesquisador Associado do ICTQ Fóton

Armando Leopoldo Keller -Professor da Escola Politécnica da Escola Politécnica da Unisinos


Pergunta de M.P.S. de Macapá: “Tenho sentido crises de ansiedade, meu coração dispara, fico suando, com dor de cabeça e a pressão chega em 17. Tenho 25 anos, nasci com NF1 e isto está acontecendo há uns dois anos. O que pode ser?”.

Cara M., obrigado pela sua pergunta, pois ela toca num assunto importante para as pessoas com NF1.

Começamos respondendo que precisa procurar um (a) endocrinologista, porque os sintomas e sinais que você relata são sugestivos de um tipo de tumor que pode lançar no sangue grandes doses de substâncias parecidas com a adrenalina, chamados Feocromocitoma e Paraganglioma. Essas catecolaminas podem causar os sintomas que você está apresentando.

O Feocromocitoma ocorre em cerca de 2 a 13% das pessoas com NF1, ou seja, é aproximadamente 10 vezes mais comum nas pessoas com NF1 do que na população em geral, embora apenas 1 em cada 5 deles produza sintomas.

Um estudo mostrou que em 15% das pessoas com NF1 e hipertensão arterial também apresentavam Feocromocitoma. Metade delas tinham sintomas no diagnóstico, em torno dos 43 anos (faixa de 14–61 anos).  20% eram tumores em mais de um local e 12% eram malignos (ver aqui o estudo, em inglês).

Portanto, identificar a causa de crises de hipertensão (especialmente quando vem associadas a ansiedade, taquicardia, sudorese e dor de cabeça) é uma medida urgente que preserva a saúde das pessoas com NF1.

Algumas clínicas chegam a sugerir triagem bioquímica periódica para feocromocitoma em pessoas com NF1, especialmente devido ao potencial de apresentação assintomática e às implicações de um diagnóstico retardado (ver aqui estudo de 2026).

Como fazer o diagnóstico?

O diagnóstico necessita da experiência do (a) endocrinologista ou cardiologista (ver aqui), mas, em resumo consiste na dosagem laboratorial de catecolaminas no sangue, que é o teste de primeira linha para investigar feocromocitoma. Caso a dosagem plasmática seja apenas discretamente elevada (menos de 4 vezes o limite superior), recomenda-se confirmação com coleta de urina de 24 horas para catecolaminas e metanefrinas.

Após confirmação bioquímica, precisamos localizar onde está o tumor, o que é feito por meio de tomografia computadorizada ou ressonância magnética específicas, podendo ser necessário o PET CT.

Conclusões

O Feocromocitoma deve ser especificamente investigado em pessoas com NF1 e hipertensão, principalmente acima de 30 anos, com crises de hipertensão arterial, cefaleia associada, palpitações ou sudorese. No entanto, exames preventivos (rastreio bioquímico ou por imagem) em pessoas assintomáticas com NF1 não é recomendado rotineiramente.

Confirmado o Feocromocitoma, o tratamento é cirúrgico e é obrigatório o bloqueio alfa-adrenérgico pré-operatório, seguido de betabloqueio se necessário, para reduzir risco de crise hipertensiva perioperatória e mortalidade.


Texto produzido com auxílio do OpenEvidence®


Até recentemente a relação entre os cânceres de pele e a neurofibromatose do tipo 1 (NF1) não era bem compreendida, mas dois estudos realizados em universidades da Califórnia (ver aqui  e aqui ) mostraram que cânceres de pele são mais frequentes nas pessoas com NF1 do que na população em geral (ver conclusões abaixo). 

Portanto, recomendamos que as medidas preventivas contra cânceres de pele na população em geral também sejam usadas para proteger as pessoas com NF1, evitando os fatores que aumentam as chances de melanoma e outros cânceres de pele:

– Reduzir a exposição ao sol em horários de maior radiação (ver Tabela abaixo).

– Usar protetor solar quando tiver que se expor ao sol.

– Usar roupa e proteções adequadas.

– Em caso de lesão suspeita, na pele ou nos olhos, procure seu Médico/Médica de Família, Clínico (a), Pediatra, Dermatologista ou Oftalmologista de confiança (ver abaixo sobre lesões suspeitas).

Além disso, nossa recomendação anterior de banhos de sol (para evitar a osteopenia – ver aqui) nas pessoas com NF1 foi modificada para banhos de sol em horários com menor radiação solar e uso de protetor solar mais frequentemente (ver aqui).


Lesões suspeitas

A (o) dermatologista é a (o) profissional capaz de identificar corretamente os diferentes tipos de cânceres de pele. As informações abaixo são apresentadas para despertar a atenção das pessoas com NF1 para procurarem o (a) dermatologista. 

Os melanomas são o tipo mais grave de câncer de pele. Eles se desenvolvem nos melanócitos, que são as células responsáveis por produzir a melanina (o pigmento que dá cor à pele, aos olhos e aos cabelos).

São considerados perigosos porque podem produzir metástase, ou seja, se espalharem rapidamente para outros órgãos do corpo (como pulmões, fígado e cérebro) se não forem diagnosticados e tratados precocemente.

Geralmente se manifestam como uma nova mancha escura na pele ou como uma pinta (sinal, nevo) já existente que começa a mudar de tamanho, formato, cor ou textura (ver imagem acima de um dos tipos de melanoma).

A incidência de melanoma cutâneo varia amplamente conforme a região e a pigmentação da população, sendo maior em populações de pele clara com alta exposição solar cumulativa, especialmente em países com alta radiação solar.

Portanto, a exposição excessiva à radiação ultravioleta (UV) do sol é a principal causa, mas existem fatores genéticos (ver abaixo) e histórico familiar.

O diagnóstico precoce é fundamental, pois quando detectado em suas fases iniciais, o melanoma tem altíssimas chances de cura.

O exame clínico com o auxílio do dermatoscópio (aparelho com lente de aumento e iluminação especial) é fundamental, devendo ser examinada toda a pele.

Existem quatro tipos de melanomas: 

  • Superficial: representa 70% dos casos de melanoma, é o menos agressivo dos melanomas e está restrito a epiderme. Mais comum em jovens.
  • Nodular: representa 15% dos casos, é um nódulo invasivo, agressivo, que pode ter diversas cores e é mais comum em idosos.
  • Lentigo maligna: associado ao dano solar crônico, é marrom, formando nódulos elevados em partes muito expostas ao sol. Mais comum em idosos.
  • Acral lentiginoso: o menos frequente em brancos e mais comum entre indivíduos em asiáticos e negros, aumenta primeiro superficialmente antes de invadir outros tecidos, é que cresce mais rápido, ou seja, o mais agressivo. Pode estar oculto embaixo da unha ou na sola do pé.

Sinais e sintomas

Para identificar um melanoma deve-se analisar o seu “ABCDE”: 

  • Assimetria: lados esquerda/direita e cima/baixo desiguais.
  • Bordas: Irregulares que se expandem desigualmente.
  • Cores: Podem ter mais de uma cor e geralmente são pretos ou marrons, mas podem ter partes vermelhas, roxas, rosas ou brancas.
  • Diâmetro: Mais de 6mm.
  • Evolução: crescimento e alteração de lesões antigas ou novas.

Os olhares experientes da dermatologia e da oftalmologia são necessários para o diagnóstico e a orientação segura das pessoas com NF1 com suspeita clínica de melanoma. 


Resultados dos estudos citados acima

A principal conclusão é de que a chance de desenvolver um melanoma ao longo da vida foi 2,5 vezes maior nas pessoas com NF1: uma em cada 12 pessoas com NF1 (na população geral é, em média, de cerca de 1 em cada 30 pessoas nos Estados Unidos).  

Estes estudos mostraram que o diagnóstico do melanoma aconteceu mais cedo (pessoas com NF1 em torno dos 49 anos, população geral em torno dos 59 anos), os tumores eram mais profundos – indicando pior prognóstico (na NF1 eram de 3,7 mm, e na população geral 1,2 mm), houve maior mortalidade causada pelo melanoma (na NF1 cerca de 30%, na população geral cerca de 10%), sobrevida menor depois do diagnóstico (na NF1 cerca de 13 meses, na população geral cerca de 35 meses), maior número de casos de melanoma ocular (15% de todos os melanomas nas pessoas com NF1, e apenas 1,5% na população geral), associação entre NF1 e nevo spilus, presente em cerca de 45% dos pacientes com NF1, e maior número de nevos melanocíticos, que têm potencial para transformação maligna.

A diretriz da ERN GENTURIS (Rede Europeia de Referência em Síndromes de Risco Tumoral Genético – ver aqui o PDF) recomenda avaliação clínica sistemática por especialistas em NF1 em intervalos regulares assim que o diagnóstico de NF1 é feito ou suspeito (anualmente até os 10 anos, a cada dois anos após os 10 anos, e a cada três anos na vida adulta).

Considerando que no estudo acima (2023) metade dos diagnósticos de melanoma em pessoas com NF1 ocorreu antes dos 20 anos, nosso Centro de Referência em Neurofibromatose considera importante mantermos um olhar atento, em todas as faixas etárias para, em casos selecionados, recomendar uma avaliação  com a dermatologia e a oftalmologia.

Banhos de Sol

Abaixo apresentamos uma tabela que sugerimos para os banhos diários de Sol, em função da cidade onde você está, da sua cor da pele, tipo de cabelo e resposta ao sol. Quanto mais escura (mais melanina) a pele, mais tempo de exposição ao Sol é necessário para ativar a Vitamina D. Sugerimos que as pessoas com NF1 utilizem os menores tempos apresentados na última coluna da direita.

Seu tipo de pele e de cabelos O que acontece quando você toma sol Minutos de exposição ao sol para ativar a Vitamina D 
Pele branca, sardas, cabelos loiros ou ruivos, olhos azuis Queima facilmente, nunca bronzeia 4 a 20
Pele branca, sardas, cabelos loiros ou ruivos, olhos azuis ou verdes Queima facilmente, bronzeia com dificuldade 5 a 25
Pele parda clara ou amarela, cabelos castanhos Queima moderadamente, bronzeia aos poucos 6 a 30
Pele parda escura, cabelos pretos Raramente queima, geralmente bronzeia com facilidade 9 a 43
Pele negra mais clara, cabelos anelados  Muito raramente queima, bronzeia muito facilmente  12 a 55
Pele negra muito pigmentada Nunca queima 20 a 86

Os minutos de exposição ao sol precisam ser ajustados de acordo com:

1) Quanto mais ao norte do Brasil, menor o tempo do banho de Sol (use o número menor), quanto mais ao sul,use o número maior;

2)   Quanto mais perto de dezembro, menor o tempo do banho de Sol; quanto mais perto de junho/julho, maior o tempo do banho de Sol).

3)    Horário do dia ideal: antes das 10:00 da manhã e depois das 4 da tarde (quanto mais próximo do meio dia menor o tempo necessário).

4)    Céu limpo, sem nuvens, usar o número menor. Quanto menor a nebulosidade e a poluição nas grandes cidades, menor o tempo do banho de Sol necessário.


Belo Horizonte, 16 de setembro de 2026

Participaram da criação deste texto:

Dra. Juliana Ferreira de Souza (Coordenadora Clínica do CRNF)

Dra. Luíza de Oliveira Rodrigues

Dra. Bruna Eugênia de Freitas

Dr. Bruno Cezar Lage Cota

Dr. João Renato Gontijo (Convidado Especial)

Dr. Nilton Alves de Rezende

Dr. Luiz Oswaldo Carneiro Rodrigues


Será que Aninha escolheu não prestar atenção na aula e sair mal na prova?

Ela escolheu ter TDAH, que atrapalha seu aprendizado?

Ela escolheu ter nascido com neurofibromatose, que causa o TDAH e outras dificuldades?

Seus pais escolheram o espermatozoide (ou o óvulo) que tinha uma mutação no gene NF1, que causou a neurofibromatose da Aninha?

Os seres humanos escolheram ter o gene NF1, que possui mais de 3 mil mutações que causam diversos problemas de saúde?

Na evolução, os animais escolheram os genes, como o  NF1, que são necessários para desenvolver o seu sistema nervoso?


Então, faz sentido colocar a Aninha de castigo porque ela foi mal na prova?


Aninha e todas as pessoas com NF1 precisam de compreensão, tolerância e compaixão para enfrentar as dificuldades causadas pela NF1.


Aliás, todas as pessoas merecem compreensão, tolerância e compaixão para com seus comportamentos, porque a vida nos leva para caminhos que não escolhemos – é o que mostra o último livro do neurocientista Robert Sapolsky chamado “Determinados” (ver aqui mais informações sobre isso).

Aninha, estamos juntes!

Dr Lor


Pergunta da R.R. do Rio de Janeiro: “Meu filho tem 7 anos, tem NF1 e é o menor da turma e o endocrinologista pediu a dosagem do hormônio e veio 6 ng/mL. Então ele indicou hormônio do crescimento. Fora isso, meu menino está bem. Devemos usar?”

Cara R., obrigado pela sua pergunta, pois muitas famílias nos trazem dúvidas parecidas.

Iniciamos nossa resposta dizendo que não se deve tomar a decisão de iniciar o tratamento com Hormônio do Crescimento (GH) baseando-se apenas no valor de 6 ng/mL.

A indicação de tratamento da baixa estatura com GH é complexa e depende de uma avaliação clínica e endocrinológica completa, levando em conta os riscos e benefícios deste tratamento e considerando os valores e objetivos da família.

Comecemos pelo resultado do exame, o valor de GH de 6 ng/mL. Alguns valores de referência podem variar, com alguns laboratórios considerando a faixa normal para a idade entre 0,05 e 5,11 ng/mL.

Se for um valor isolado, sem estímulo, tem pouco valor diagnóstico isolado. A secreção de GH é pulsátil e varia ao longo do dia, portanto, um nível como este pode ser normal, baixo ou alto.

O diagnóstico de deficiência de GH não se faz com uma única dosagem, mas sim com testes de estímulo, onde se espera um pico maior que 10 ng/mL  para descartar a deficiência. Um valor de 6 ng/mL, dependendo do contexto, pode ser considerado inseguro e necessita de investigação adicional.

GH na NF1

A baixa estatura é comum (20-30% das pessoas), mas a deficiência de GH é uma causa menos frequente, afetando apenas cerca entre 3 e 9% das crianças com NF1. Portanto, na maioria das crianças com NF1, a própria doença causa a baixa estatura por mecanismos que ainda não são bem conhecidos.

Como as crianças com NF1 têm risco aumentado para tumores (gliomas e neurofibromas), o uso de tratamento com GH nesta população é controverso e não há consenso ou diretrizes definitivas sobre sua segurança. Embora alguns estudos não mostrem aumento claro do risco de progressão tumoral, a comunidade médica recomenda cautela e avaliação rigorosa caso a caso.

A reposição de hormônio do crescimento (GH) em crianças com NF1 está indicada quando há deficiência de GH documentada por testes de estímulo, manifestando-se como baixa estatura com velocidade de crescimento inadequada.

A deficiência de GH é mais comum naquelas com glioma de vias ópticas (17,8%) do que naquelas sem glioma ( 4,9%). Ver referência [1] abaixo.

Quando investigar a deficiência de GH?

  • Crianças com NF1 e baixa estatura (abaixo do percentil 10-25) com velocidade de crescimento inadequada, mesmo na ausência de lesões visíveis na ressonância magnética [2]
  • Presença de glioma de vias ópticas, especialmente com envolvimento hipotalâmico ou quiasmático [3][4]
  • Sela túrcica vazia parcial ou outras anormalidades hipofisárias [5]
  • Sinais de hipopituitarismo (podem incluir puberdade precoce central, síndrome diencefálica ou outras disfunções endócrinas) [3][6]

Diagnóstico

A deficiência de GH deve ser confirmada por testes de estímulo (glucagon, clonidina) com pico de GH menor que 10 ng/mL. É importante notar que a deficiência de GH pode ocorrer mesmo sem lesões suprasselares detectáveis à imagem, sugerindo uma associação intrínseca com a NF1. [5][2]

Segurança da terapia com GH:

A terapia de reposição com GH recombinante em crianças com NF1 e deficiência de GH demonstrou ser eficaz e segura. Dados de 102 crianças com NF1 tratadas com GH mostraram melhora significativa na velocidade de crescimento (de 4,2 cm/ano para 7,1 cm/ano no primeiro ano), sem aumento excessivo do risco de malignidade. A incidência de recorrência ou novos tumores intracranianos foi comparável à esperada em pacientes com NF1 não tratados. [7]

Como é o tratamento?

O tratamento com hormônio de crescimento (GH) é administrado por injeção subcutânea, com formulações diárias ou semanais disponíveis. A dosagem é individualizada e ajustada com base na resposta clínica, níveis de IGF-1 e efeitos colaterais. As injeções são aplicadas por via subcutânea, preferencialmente à noite para ficar semelhante à secreção fisiológica.

A dose é ajustada gradualmente, com consultas a cada 1-2 meses com aumento da dose de 0,1-0,2 mg/dia.  Na fase de manutenção as consultas são a cada 6-12 meses.

Cuidados

– Acompanhar os níveis séricos de IGF-1
– Glicemia de jejum e hemoglobina glicada
– Perfil lipídico
– T4 livre (GH aumenta conversão de T4 em T3)
– Função adrenal (GH pode desmascarar insuficiência adrenal central)
– Em crianças: velocidade de crescimento e maturação óssea

Efeitos Colaterais

Em crianças: reações no local da injeção, ginecomastia pré-puberal, dor articular, edema, hipertensão intracraniana benigna, resistência à insulina, progressão de escoliose, epifisiólise femoral proximal
Em adultos: dor articular, cefaleia, síndrome do túnel do carpo, hiperglicemia (mais pronunciados em idosos)

Contraindicações e Precauções

– Câncer ativo é contraindicação absoluta
– Monitorar função tireoidiana e adrenal antes e durante o tratamento
– Ajustar dose de levotiroxina e glicocorticoides conforme necessário

Considerações especiais:

Para crianças com gliomas de vias ópticas estáveis (doença estável, não livre de doença), o início da terapia com GH deve ser discutido com o oncologista [8]

Tradicionalmente, aguarda-se pelo menos 1 ano livre de doença antes de iniciar GH em sobreviventes de tumores malignos, embora craniofaringiomas (tumores benignos) possam ser tratados mais precocemente [8]

A deficiência de GH pode ser transitória em alguns casos, justificando reavaliação [4]

Monitoramento cuidadoso é essencial, incluindo vigilância para epifisiólise femoral proximal e resistência insulínica [8]

O uso de GH em crianças com NF1 sem deficiência de GH não faz sentido pois a causa da baixa estatura não é a deficiência do hormônio e há uma preocupação teórica de que possa facilitar o crescimento tumoral [9]


Acompanhamento:

Recomenda-se seguimento endocrinológico ao longo da vida para todas as crianças com NF1, particularmente aquelas com gliomas de vias ópticas, para identificação precoce de alterações endócrinas secundárias. [6][4][10]


Referências

  1. Endocrine Manifestations in a Paediatric Cohort of 181 Patients With Neurofibromatosis Type 1. Regala C, Cavaco D, Maciel J, et al. European Journal of Endocrinology. 2025.
  2. Growth Hormone Deficiency in Children With Neurofibromatosis Type 1 Without Suprasellar Lesions. Vassilopoulou-Sellin R, Klein MJ, Slopis JK. Pediatric Neurology. 2000.
  3. Pretreatment Endocrine Disorders Due to Optic Pathway Gliomas in Pediatric Neurofibromatosis Type 1: Multicenter Study. Santoro C, Perrotta S, Picariello S, et al. The Journal of Clinical Endocrinology and Metabolism. 2020.
  4. Endocrine Long-Term Follow-Up of Children With Neurofibromatosis Type 1 and Optic Pathway Glioma  Sani I, Albanese A. Hormone Research in Paediatrics. 2017.
  5. Partial Empty Sella Syndrome, GH Deficiency and Transient Central Adrenal Insufficiency in a Patient With NF1. Kyritsi EM, Hasiotou M, Kanaka-Gantenbein C. Endocrine. 2020.
  6. Endocrine Implications of Neurofibromatosis 1 in Childhood. Bizzarri C, Bottaro G. Hormone Research in Paediatrics. 2015.
  7. Growth Hormone Replacement and the Risk of Malignancy in Children With Neurofibromatosis. Howell SJ, Wilton P, Lindberg A, Shalet SM. The Journal of Pediatrics. 1998.
  8. Hypothalamic-Pituitary and Growth Disorders in Survivors of Childhood Cancer: An Endocrine Society Clinical Practice Guideline. Sklar CA, Antal Z, Chemaitilly W, et al. The Journal of Clinical Endocrinology and Metabolism. 2018.
  9. Neurofibromatosis 1 in the setting of dual diagnosis: Diagnostic and management conundrums. Muthusamy K, El-Jabali A, Ongie LJ, Dhamija R, Babovic-Vuksanovic D. American Journal of Medical Genetics. Part A. 2022.
  10. Health Supervision for Children With Neurofibromatosis Type 1. Miller DT, Freedenberg D, Schorry E, et al. Pediatrics. 2019.


Por menores que sejam os novos conhecimentos científicos, eles nos ajudam um pouco mais a cuidar das pessoas com NF1 e Schwannomatoses! 

O último encontro internacional do CTF (Children’s Tumor Foundation) ocorreu nos últimos dias em Denver, no Colorado, com a participação de médicas, médicos e cientistas de várias partes do mundo, inclusive do Brasil. O Dr. Nilton Alves de Rezende representou a equipe do nosso CRNF e a AMANF e em breve ele compartilhará conosco seu relato. 

Foram centenas de trabalhos científicos sobre os mais variados assuntos que interessam aos portadores e suas famílias e às equipes médicas que cuidam das pessoas com NF1 e Schwannomatoses.

Resumimos abaixo algumas das informações que foram divulgadas e que chamaram a nossa atenção.

Elas podem ser lidas nos resumos das palestras e pôsteres que foram apresentados durante o evento e que estão à disposição de quem desejar ler (em inglês, clique no link: https://www.ctf.org/wp-content/uploads/2026/06/2026-NF-Conference-Abstract-Book.pdf ).

Se você tiver alguma dúvida sobre os temas, envie-nos sua pergunta: rodrigues.loc@gmail.com 


Alguns dos assuntos que destacamos:

Expectativa de vida

  1. Um estudo realizado na França de 1980 a 2025 mostrou que a redução na expectativa de vida causada pela NF1 é de menos 3,56 anos, ou seja, uma redução menor do que era admitida. 

Dificuldades cognitivas e comportamentais que afetam muitas pessoas com NF1 e para as quais ainda não dispomos de tratamentos plenamente eficazes.

  1. Estudo com 1035 crianças com NF1 mostrou 4 grupos diferentes de dificuldades neuropsicológicas: 
    1. Funcionamento na média (35%) 
    2. Dificuldades predominantemente cognitivas com comportamento funcional típico (32%)
    3. Dificuldades predominantemente comportamentais com funcionamento cognitivo na média (24%) 
    4. Dificuldades globais (9%) 
  2. Pesquisa mostrou que alteração genética (perda do segundo alelo do gene NF1) nas células gliais do cérebro é mais frequente (40%) em pessoas com NF1 do que nos controles (0%), indicando que mesmo sem formar tumores esta alteração pode contribuir para as disfunções neurológicas.
  3. Estudos com modelos animais mostraram que a NF1 afeta o sono e o ritmo circadiano e que o transtorno de processamento sensorial está relacionado com a perda da qualidade do sono na NF1.
  4. Outra pesquisa indicou que múltiplos fatores biossociais (dor, coceira, hiperatividade e sexo masculino) se relacionam com a pior qualidade do sono na NF1 (ver mais informações aqui).
  5. Estudos da substância branca mostram alterações típicas da NF1 em axônios e dendritos, o que pode explicar as dificuldades cognitivas e comportamentais.
  6. Estudo experimental para tratamento de dificuldades cognitivas sugeriu possível nova droga via receptores de glutamato.  
  7. Uma pesquisa mostrou que metade das pessoas com NF1 abandona o acompanhamento quando passam da adolescência para a vida adulta. 
  8. Algum grau de doença vascular cerebral em crianças com NF1 foi encontrado em 6% e a Síndrome de Moyamoya em 3%.

Tumor maligno da Bainha do Nervo Periférico (TMBNP) que pode acontecer em cerca de 10 a 15% dos neurofibromas plexiformes, ou seja em 3 a 6% das pessoas com NF1 e que são graves e de difícil tratamento.

  1. Um estudo mostrou que inibir alguns receptores de dor nas pessoas com TMBNP pode ser um objetivo importante para evitar a própria dor e evitar o crescimento do tumor maligno da bainha do nervo periférico.
  2. Está sendo testado um novo algoritmo em estudo no Instituto de Saúde Norte-americano para identificar pessoas com NF1 com maior risco de desenvolverem TMBNP. 
  3. Um teste chamado Cell-Free DNA foi recomendado como útil na detecção de casos suspeitos (ver aqui mais informações sobre a “biópsia líquida”).
  4. Outro relato chama a atenção para a diferença de interpretação do resultado do PET CT realizado em aparelhos diferentes. 

Problemas ósseos 

  1. Dieta com L-carnitina e ácido graxo especial diminuiu osteopenia em camundongos com NF1. 
  2. Foi apresentado um estudo com a história natural da escoliose na NF1

Crescimento 

  1. Neurofibromina afeta o crescimento corporal por meio do controle metabólico, causando baixo peso e baixa estatura.

Força muscular 

  1. A neurofibromina é essencial para a função mitocondrial, portanto para a força e resistência muscular, como já havíamos suspeitado em estudo anterior no CRNF (ver aqui).

Dor

  1. A dor é causada por mecanismos moleculares diferentes nas Schwannomatoses e na NF1 
  2. Trajetória da dor na Schwannomatose Não Relacionada à NF2: Um Estudo Prospectivo, Internacional, Multicêntrico e Observacional mostrou que não houve melhora geral ou piora da intensidade da dor durante o acompanhamento de longo prazo, apesar do uso de medicação. Os sintomas de humor (ou seja, ansiedade e depressão) também permaneceram estáveis ao longo do tempo 


Inibidores MEK (selumetinibe, mirdametinibe e outros): foram dezenas de estudos (a maioria patrocinada pelas indústrias de medicamentos) relatando os resultados e dificuldades clínicas no uso de iMEK em diversas partes do mundo. De um modo geral eles reafirmam os resultados já conhecidos de redução de cerca de 23,9% (KOMET) a 30% em cerca da metade das pessoas que usam estes medicamentos quando possuem neurofibromas plexiformes sintomáticos e inoperáveis. 

Chamou nossa atenção o uso de iMEK em algumas clínicas para tratar os gliomas ópticos sem que haja evidência científica aprovada (sem bula) por instituições como o FDA e a nossa ANVISA.

Além disso, destacamos alguns trabalhos relacionados com iMEKs: 

  1. Um anti-histamínico (Montelucaste) parece atuar de forma sinérgica com iMEK em estudo de laboratório.
  2. Selumetinibe relacionou-se com redução da dor (no estudo KOMET) em 62% de quem usou a droga e em 42% de quem usou placebo. 
  3. Estudo comparou a substância branca cerebral de crianças usando iMEK e observou mudanças interpretadas como “melhora” comparadas com as crianças controle. 
  4. Um estudo realizado em Porto Alegre mostrou as dificuldades jurídicas para a obtenção do selumetinibe.
  5. Novos iMEK (Tunlametinibe, Lumemetinibe e TQ-B3234) foram estudados na China e apresentaram resultados até agora semelhantes ao selumetinibe e ao mirdametinibe. 
  6. Estudo mostrou que a curva de crescimento de uma criança foi afetada favoravelmente pelo uso de iMEK. 
  7. Foi mostrado (ver fotos no arquivo em PDF) que o uso de iMEK causou Síndrome da Cabeça Caída em dois pacientes pediátricos. 


Neurofibromas cutâneos, que vem recebendo cada vez mais atenção da comunidade científica internacional. 

  1. Uso de computação (aprendizagem de máquina) para detecção, segmentação e contagem de neurofibromas cutâneos. 
  2. Uso de desoxicolato injetável no tratamento de neurofibromas cutâneos mostrou resultados favoráveis. 

Inseminação artificial com seleção de embrião

  1. Foi relatado o caso de uma criança que nasceu com variante genética patogênica para o gene NF1 diferente da de seu pai, uma vez que esta última havia sido identificada em alguns embriões que não foram implantados. Ou seja, ocorreu uma variante nova, por acaso, e não foi identificada pela clínica de fertilidade. Observamos uma situação semelhante em nosso ambulatório recentemente. 

Glioma óptico e retina

  1. Um estudo mostrou que o menor desenvolvimento do nervo óptico é comum na NF1, de forma independente do glioma, e que não precisaria receber tratamento. 
  2. Anomalias da coroide são altamente prevalentes na NF1 clássica, menos frequentes na NF1 em mosaicismo e ausentes na NF1 espinhal, apresentando uma distribuição dependente do fenótipo. A ausência de anomalias ocorreu exclusivamente em NF1 clássica não grave, sugerindo que a ausência desses achados oculares pode indicar expressão sistêmica mais leve e menor risco oncológico e de TMBNP.

Diabetes

  1. NF1 confere proteção contra o diabetes tipo 1 e tipo 2, confirmando artigo publicado pelo nosso CRNF alguns anos atrás. 

Schwannomatoses 

  1. Na Schwannomatose relacionada ao gene NF2 (antiga NF2) uma disfunção da mielina precede a perda auditiva e não tem relação com o tamanho do tumor (schwannoma).
  2. Estudo de 12 anos mostra as relações do gene LZTR1 com outras doenças além da Schwannomatose. 
  3. Um dos cientistas mais famosos na NF2, Garret Evans, sugere o uso de bevacizumabe de forma muito mais ampla do que os consensos parecem recomendar e um estudo de revisão mostrou melhora da audição em 50% das pessoas tratadas.
  4. Novo estudo usando inteligência artificial para medir os tumores nas Schwannomatoses. 
  5. Uso de smartfones para avaliar a marcha e desequilíbrio em pessoas com NF2.


Veja no PDF completo estes e outros assuntos.

Equipe médica do CRNF e AMANF


Recebemos nesta semana um artigo científico que procurou saber se os inibidores MEK, como selumetinibe e mirdametinibe, podem ser úteis ou não no tratamento de gliomas ópticos sintomáticos em crianças com NF1.

Vejamos o estudo.

Título: Selumetinibe como terapia-alvo em gliomas pediátricos progressivos de baixo grau – Série de casos (pLGG) (ver aqui artigo completo em inglês).

Sabe-se que os gliomas da via óptica ocorrem em 15% a 20% das crianças com neurofibromatose tipo 1 (NF1) e cerca de 1 em cada 3 deles pode causar sintomas, como baixa acuidade visual e/ou puberdade precoce.

Quando não produzem sintomas, os gliomas ópticos nas crianças com NF1 podem ser acompanhados clinicamente sem intervenções medicamentosas nem cirúrgicas, mas quando produzem sintomas o tratamento padrão atual baseia-se na quimioterapia, mais comumente com carboplatina e vincristina.

Esses medicamentos podem controlar o tumor em parte das crianças com glioma óptico na NF1 (ver aqui quando indicar a quimioterapia ), mas estão associados a toxicidade significativa e geralmente não restauram a função visual.

Nos últimos anos, os inibidores MEK (drogas que inibem a multiplicação celular, como o selumetinibe e o mirdametinibe), têm sido usados em neurofibromas plexiformes sintomáticos e inoperáveis na NF1.

Imaginando que o mecanismo de crescimento dos gliomas seja parecido com o do crescimento dos neurofibromas, um grupo de médicas e médicos decidiu avaliar a eficácia e a segurança do selumetinibe em crianças com gliomas ópticos progressivos associados à NF1, avaliando os resultados radiológicos e visuais com o uso da droga.

Eles revisaram três pacientes pediátricos com NF1 e gliomas da via óptica progressivos, que foram tratados com selumetinibe na dose de 25 mg/m² / dia. Em um caso, o selumetinibe foi iniciado como segunda linha de tratamento após o tumor continuar a crescer depois da quimioterapia tradicional. Nas outras duas crianças, o selumetinibe foi administrado como tratamento inicial. A resposta tumoral foi avaliada por ressonância magnética e a função visual por meio de avaliações oftalmológicas seriadas.

Segundo os autores, os resultados apresentados mostraram que os pacientes apresentaram redução ou estabilização radiológica do tumor, com melhorias clinicamente significativas na acuidade visual. Uma criança obteve recuperação visual quase completa. Mais uma vez, segundo os autores, o tratamento foi bem tolerado: os eventos adversos foram leves, predominantemente dermatológicos e não foram observadas toxicidades sistêmicas graves.

Os autores então concluíram que “estes casos preliminares sugerem que o selumetinibe pode ser uma opção terapêutica segura e eficaz para gliomas da via óptica relacionados à NF1, oferecendo controle tumoral significativo com um perfil de toxicidade favorável em comparação à quimioterapia. Além da estabilização, seu potencial para restaurar a função visual representa um grande avanço, reforçando o papel potencial da inibição de MEK como estratégia de tratamento de primeira e segunda linha”.

Comentário nosso

Vejamos a seguir como interpretamos os casos relatados:

Caso 1: uma menina de dez anos que antes do selumetinibe apresentava perda grave da visão no olho direito e continuou na mesma situação depois do tratamento. O olho esquerdo não foi afetado pelo tratamento (ver figuras e dados apresentados no artigo). Portanto, apesar dos efeitos colaterais (feridas na boca e eczema na pele), o tratamento reduziu levemente o tamanho do glioma, mas não trouxe benefícios para a criança.

Caso 2: uma menina de 5 anos, que apresentou redução da acuidade visual em ambos os olhos (10/10 passou para 5/10) antes do tratamento e que depois normalizou a visão (10/10 em ambos os olhos). O glioma reduziu levemente de tamanho, mas não se falou de efeitos colaterais e não podemos garantir se a melhora da visão ocorreu espontaneamente ou por causa do tratamento.

Caso 3: um menino de 6 anos, que apresentava redução da acuidade visual (2/10 no olho direito e 4/10 no olho esquerdo) que melhorou a visão depois de 18 meses de tratamento (7/10 no direito e 9/10 no esquerdo, sem redução no tamanho do glioma. Os efeitos colaterais foram pele seca e descoloramento do cabelo.

Em resumo, a visão melhorou em duas das crianças e não se alterou na terceira, mas não houve relação com o tamanho do glioma, como está mostrado no quadro abaixo:

Criança Visão Tamanho do glioma
1 Perda inalterada Redução leve
2 Melhora Redução leve
3 Melhora parcial Inalterado


Portanto, não percebemos uma relação segura entre causa (tratamento) e efeito (mudança visual e tamanho do tumor).

Em conclusão, nossa impressão é de que o impacto clínico deste estudo é bastante limitado, pois foram apenas 3 crianças observadas e isto não nos permite ainda obter conclusões seguras que sejam aplicadas à maioria da população com NF1 e glioma óptico sintomático.

Por isso, precisamos de dados rigorosos de ensaios clínicos mais bem controlados com inibidores MEK:

  1. Realizados com número maior de crianças com NF1 e glioma sintomático (baixa visão ou puberdade precoce)
  2. E comparando crianças usando inibidor MEK com outras que sejam apenas observadas clinicamente (grupo controle).

Esperamos que os novos estudos que estão sendo realizados sejam mais conclusivos se devemos indicar ou não estes medicamentos inibidores MEK com segurança nos gliomas ópticos sintomáticos nas crianças com NF1. Os principais estudos em andamento são:

· PBTC-029 (NCT01089101): Um estudo multicêntrico de Fase II do Pediatric Brain Tumor Consortium. Avaliou o uso por 2 anos em crianças (>3 anos) com pLGG recidivante ou progressivo, mostrando resultados encorajadores e estabilização da doença.
· Re-tratamento (PBTC-029C): Um estudo de Fase II que avaliou a eficácia do re-tratamento com selumetinibe em crianças que apresentaram progressão da doença após interromperem o tratamento inicial.
· NCT04576117: Um estudo de Fase III comparando selumetinibe isolado versus a combinação com vimblastina em crianças e adultos jovens com glioma de baixo grau recidivante ou progressivo.
· NCT04166409: Um estudo de Fase III que compara o selumetinibe com o tratamento padrão (carboplatina e vincristina) para glioma de baixo grau recém-diagnosticado.
· NCT03326388: Um estudo de Fase I/II sobre o esquema de dosagem intermitente do selumetinibe em crianças com NF1 e gliomas de via óptica progressivos ou recidivados.

Lembramos que, embora o selumetinibe (Koselugo®) seja aprovado pela ANVISA para crianças com NF1 e neurofibromas plexiformes inoperáveis e sintomáticos, seu uso para gliomas ainda é fora da bula no Brasil.

Agradecemos a leitura prévia deste texto pelo oftalmologista Dr. Samuel Magalhães, que também nos enviou artigo científico de 2016 sobre o uso de outro quimioterápico (Vinblastina) no tratamento de gliomas óptícos (inclusive em crianças com NF1): https://ascopubs.org/doi/10.1200/JCO.2016.68.1585


Sabemos que a experiência de receber o diagnóstico de NF1 frequentemente é um momento difícil para a maioria das pessoas e das famílias. Geralmente representa um ponto de virada na vida, que molda a identidade pessoal, os relacionamentos e a percepção do próprio corpo.

No entanto, pouco se sabe sobre como as pessoas interpretam e reagem emocionalmente ao receber um diagnóstico de NF1. Este estudo teve como objetivo explorar as dimensões cognitivas, emocionais e relacionadas à identidade da experiência diagnóstica em pessoas com NF1 na Polônia. Foi realizado um estudo qualitativo utilizando entrevistas semiestruturadas e aprofundadas com 93 adultos diagnosticados com NF1.

O título do artigo é: “Que assim seja”: entre o choque e a aceitação – respostas emocionais, de identidade e cognitivas ao diagnóstico de neurofibromatose tipo 1” (ver aqui artigo completo em inglês).

Os resultados indicam que receber um diagnóstico de NF1 não é um evento clínico isolado, mas sim um processo evolutivo de construção da identidade, moldado pelo tempo, pela história pessoal e pelo contexto social.

As reações dos participantes ao diagnóstico variaram de acordo com o contexto diagnóstico e o processo de comunicação. Quatro padrões principais de resposta foram identificados:

(1) ausência de reação emocional, alívio e aceitação do diagnóstico;

(2) busca por conhecimento e engajamento ativo com as informações;

(3) negação, minimização e distanciamento emocional; e

(4) crise emocional, ansiedade somática e desorientação existencial.

O diagnóstico também atuou como um catalisador para a redefinição da vida, do corpo e da experiência cotidiana, expressa por meio de uma maior consciência corporal e uma reordenação das prioridades, valores e relacionamentos da vida.

Em conjunto, esses temas demonstram que o diagnóstico de NF1 funciona tanto como uma crise quanto como uma oportunidade transformadora. Ele confirma experiências corporais e desafia autoconceitos estabelecidos, estimulando a reflexão, a autoconsciência e a reorientação biográfica.

Comentário nosso

Este estudo destaca a importância da comunicação empática e clara e do cuidado centrado na família no processo de diagnóstico. Compreender as respostas emocionais e relacionadas à identidade ao diagnóstico pode fundamentar práticas clínicas mais abrangentes e inclusivas e melhorar a qualidade do atendimento para indivíduos e famílias afetados pela NF1.

Sugerimos a leitura completa do artigo (pode ser traduzido automaticamente com o Google) para todos os profissionais da saúde que cuidam de pessoas e famílias com NF1.


Pergunta de M.J. de Caratinga, MG: “Por que meus neurofibromas cutâneos aumentaram a partir da adolescência?”

Cara M., de fato, muitas pessoas com NF1 relatam que seus neurofibromas cutâneos surgiram a partir da adolescência (puberdade).

Ainda não conhecemos um estudo científico que tenha medido o crescimento dos neurofibromas cutâneos antes, durante e depois da puberdade, para sabermos se a puberdade muda a velocidade de crescimento dos neurofibromas.

No entanto, um estudo com uma pergunta parecida foi realizado com os neurofibromas plexiformes (ver aqui estudo completo): a puberdade adolescência aumenta o crescimento dos neurofibromas plexiformes?

Sabemos que existem 3 tipos de neurofibromas (ver aqui mais informações):

  • os cutâneos (que podem se tornar visíveis depois da infância),
  • os nodulares (que podem estar presentes desde o início da infância ou na vida intrauterina)
  • e os difusos (que se formam na vida intrauterina).

Quando os nodulares e difusos são múltiplos ou se misturam com os demais tecidos do organismo podem ser chamados de neurofibromas plexiformes.

Então o estudo da Dra. Chelsea Kotch e colaboradores (2023) comparou a velocidade de crescimento dos neurofibromas plexiformes de 25 jovens com NF1 e neurofibromas plexiformes que tinham pelo menos 4 ressonâncias magnéticas dos tumores, sendo duas realizadas antes da puberdade e duas realizadas depois da puberdade.

Os resultados mostraram que a puberdade e as alterações hormonais relacionadas com ela não aumentaram a taxa de crescimento dos plexiformes. Ao contrário, o estudo encontrou uma taxa maior de crescimento antes (1,8%) do que depois (0,8%) da puberdade.

Este estudo não pode ser aplicado diretamente aos neurofibromas cutâneos, pois eles podem ter mecanismos diferentes de formação, mas, por enquanto, o estudo sugere que a puberdade pode não ser um fator de crescimento importante dos neurofibromas.

Este estudo reforça nossa impressão de que talvez a puberdade não seja a causa do aparecimento dos neurofibromas, mas apenas o momento em que os neurofibromas cutâneos se tornam visíveis, ou seja, pode haver uma coincidência com o tempo necessário para que os neurofibromas fiquem grandes o suficiente para serem percebidos na pele, pois eles crescem muito lentamente.

Para entendermos isso, lembramos que todas as células de uma pessoa com NF1 apresentam uma mutação em uma das metades (alelos) do gene NF1(a metade paterna ou materna). Para haver a formação do neurofibroma é necessário que ocorra uma segunda mutação na outra metade do gene, deixando a célula sem nenhuma neurofibromina funcionando.

Mutações em um dos alelos do gene NF1 ocorrem na pele de todas as pessoas de forma aleatória, por acaso, ao longo da vida. Quem não tem NF1, continua com a outra metade do gene funcionando e não forma o neurofibroma. Quem tem NF1, ficará sem a neurofibromina e então apresentará o neurofibroma cutâneo.

Assim, o número de neurofibromas cutâneos de uma pessoa com NF1 depende do tipo de mutação que ela apresenta (alguns tipos causam mais, outros menos neurofibromas), mas a quantidade de neurofibromas cutâneos sempre será proporcional à idade daquela pessoa: quanto mais idosa, mais tempo houve para ocorrer a segunda mutação que deu origem ao neurofibroma cutâneo.

Por fim, um neurofibroma cutâneo demora anos para se tornar visível porque ele começa em uma única célula (que sofreu a segunda mutação), a qual então começa a se multiplicar descontroladamente, formando clones dela mesma: 2, 4, 8, 16 células, e assim por diante. Para se tornar visível, o neurofibroma cutâneo precisa conter milhares de células, ou seja, neurofibromas que começaram aos 8 anos, por exemplo, podem se tornar visíveis apenas aos 12, 13, coincidindo com a puberdade.

Esperamos que algum próximo estudo científico possa comprovar ou desmentir essa hipótese.


G.M.S.O. de Florianópolis pergunta: “Tenho NF1 e entrei na menopausa, estou com muito calorão, depressão e outros problemas. Já retirei o útero por causa de miomas. A médica receitou um medicamento à base de estrógeno. Ouvi dizer que hormônios aumentam os neurofibromas. Posso usar?”

Agradecemos sua pergunta, pois ela pode ser útil a outras mulheres com NF1.

O tratamento atual mais eficaz para os sintomas da menopausa é a terapia de reposição hormonal com estrogênio isolado ou combinado com progesterona. Além disso outros tratamentos não hormonais podem ser úteis (ver aqui).

Infelizmente, ainda não conhecemos estudos científicos específicos para mulheres com NF1 que tenham analisado o efeito da terapia de reposição hormonal sobre o crescimento dos neurofibromas.

Apesar da falta de estudos sobre a menopausa especificamente, algumas informações sugerem que os níveis dos hormônios femininos parecem não afetar o crescimento dos neurofibromas.

Por exemplo, as alterações hormonais da puberdade não aceleraram o crescimento do neurofibroma plexiforme em um estudo prospectivo (ver aqui).

Outro estudo baseado em ressonância magnética não encontrou diferença significativa nas taxas de crescimento de neurofibromas plexiformes ou cutâneos em gestantes com NF1 (ver aqui).

E a progesterona?

Por outro lado, algumas pesquisas sugerem um risco com medicamentos contendo progesterona (ver abaixo as explicações científicas).

Um estudo com 59 mulheres com NF1 que utilizavam contraceptivos hormonais (ver aqui) revelou que as preparações orais de estrogênio-progesterona ou de progesterona pura não estimularam o crescimento de neurofibromas na grande maioria (91%) dos casos. No entanto, duas pacientes que receberam contraceptivos de depósito com altas doses de progesterona sintética relataram crescimento tumoral significativo.

Por isso, o guia da associação norte-americana de genética clínica informa que os contraceptivos orais não parecem afetar o crescimento dos neurofibromas, mas a progesterona em altas doses exige cautela (ver aqui).

Em conclusão

A terapia de reposição hormonal (TRH) padrão na menopausa (que utiliza doses hormonais mais baixas do que os contraceptivos orais ou injetáveis ​​durante a gravidez) provavelmente apresenta um risco teórico baixo, mas não desprezível, de estimular o crescimento de neurofibromas, particularmente por meio da progesterona.

Se a terapia hormonal for considerada, utilizar estrogênio transdérmico em baixa dose (com a menor dose eficaz de progesterona para proteção endometrial, caso o útero esteja intacto) pode ser uma abordagem razoável, embora seja uma extrapolação e não baseada em evidências.

Devem ser discutidas alternativas não hormonais, como medicamentos como a gabapentina e terapia cognitivo-comportamental.

Para a síndrome geniturinária da menopausa, pode-se considerar o uso de estrogênio vaginal em baixa dose ou prasterona intravaginal, visto que a absorção sistêmica é mínima.

É aconselhável um acompanhamento clínico rigoroso da carga de neurofibroma (incluindo atenção ao crescimento rápido ou ao surgimento de novos sintomas) caso seja iniciada a terapia hormonal sistêmica.

No seu caso, cara G., que está usando apenas estrogênio para tratamento da menopausa, os conhecimentos atuais sugerem que não há risco de aumento dos neurofibromas.


Explicações científicas para as diferenças entre estrógeno e progesterona na NF1

Aproximadamente 75% dos neurofibromas expressam receptores de progesterona, enquanto apenas cerca de 5% expressam receptores de estrogênio clássicos. No entanto, 100% dos neurofibromas cutâneos expressam o receptor de estrogênio 1 acoplado à proteína G não clássica (GPER-1), e neurofibromas maiores apresentam maior expressão tanto de PR quanto de GPER-1 (trabalho da pesquisadora brasileira Karin Cunha com a participação do Dr. Riccardi – ver aqui).

In vitro, a progesterona aumenta a proliferação de células de Schwann derivadas de neurofibromas — particularmente aquelas com inativação bialélica de NF1 (NF1−/−), enquanto as células de Schwann normais não são afetadas.

Da mesma forma, o estradiol aumenta a proliferação de células de Schwann NF1−/− em até 99% in vitro.

Em um modelo de xenotransplante, o estrogênio aumentou o crescimento de todos os três xenotransplantes de tumor maligno da bainha do nervo periférico testados e de alguns xenotransplantes de neurofibroma dérmico, embora as respostas tenham sido heterogêneas entre os diferentes tipos de tumor.

Em conclusão, precisamos de mais estudos clínicos que verifiquem o efeito real da reposição hormonal sobre o crescimento dos neurofibromas.


Referências (clique nos links para ver os artigos em inglês)

  1. Expressão do receptor de progesterona em neurofibromas. (2003)

2 . Estudo clinicopatológico sobre o papel do estrogênio, da progesterona e de seus receptores clássicos e não clássicos em neurofibromas cutâneos de indivíduos com neurofibromatose tipo 1. (2021)

3 . As células de Schwann de neurofibromas humanos apresentam taxas de proliferação aumentadas sob a influência da progesterona. (2008)

4 . Efeito do estradiol, da testosterona e da gonadotrofina coriônica humana na proliferação de células de Schwann com NF1 ou genótipo NF1 derivadas de neurofibromas cutâneos humanos. (2018)

5 . Análise dos efeitos dos hormônios esteroides em células de Schwann tumorais NF1 humanas xenotransplantadas. (2010)

6 . Os contraceptivos hormonais estimulam o crescimento de neurofibromas? Um estudo com 59 pacientes com NF1.  (2005)

7 . Cuidados com adultos com neurofibromatose tipo 1: um recurso de prática clínica do Colégio Americano de Genética Médica e Genômica (ACMG). (2018)

8 . Efeito da gravidez na dinâmica de crescimento de neurofibromas na neurofibromatose tipo 1. (2020)

9 . Puberdade e crescimento tumoral de neurofibroma plexiforme em pacientes com neurofibromatose tipo I. (2014)

10 . Tratamento de sintomas vasomotores moderados a graves associados à menopausa (SKYLIGHT 1): um estudo controlado randomizado de fase 3. (2023)

11 . Como lidar com os sintomas da menopausa: perguntas e respostas frequentes. (2023)

12 . Tratamento dos sintomas da menopausa quando a terapia hormonal é contraindicada. (2025)


Política de Privacidade

Este site usa cookies para que possamos fornecer a melhor experiência de usuário possível. As informações de cookies são armazenadas em seu navegador e executam funções como reconhecê-lo quando você retorna ao nosso site e ajudar nossa equipe a entender quais seções do site você considera mais interessantes e úteis.